Pular para o conteúdo principal

Dr. Wilson Morikawa Jr.

Caroço Duro na Cabeça que Não Dói: Pode Ser Osteoma?

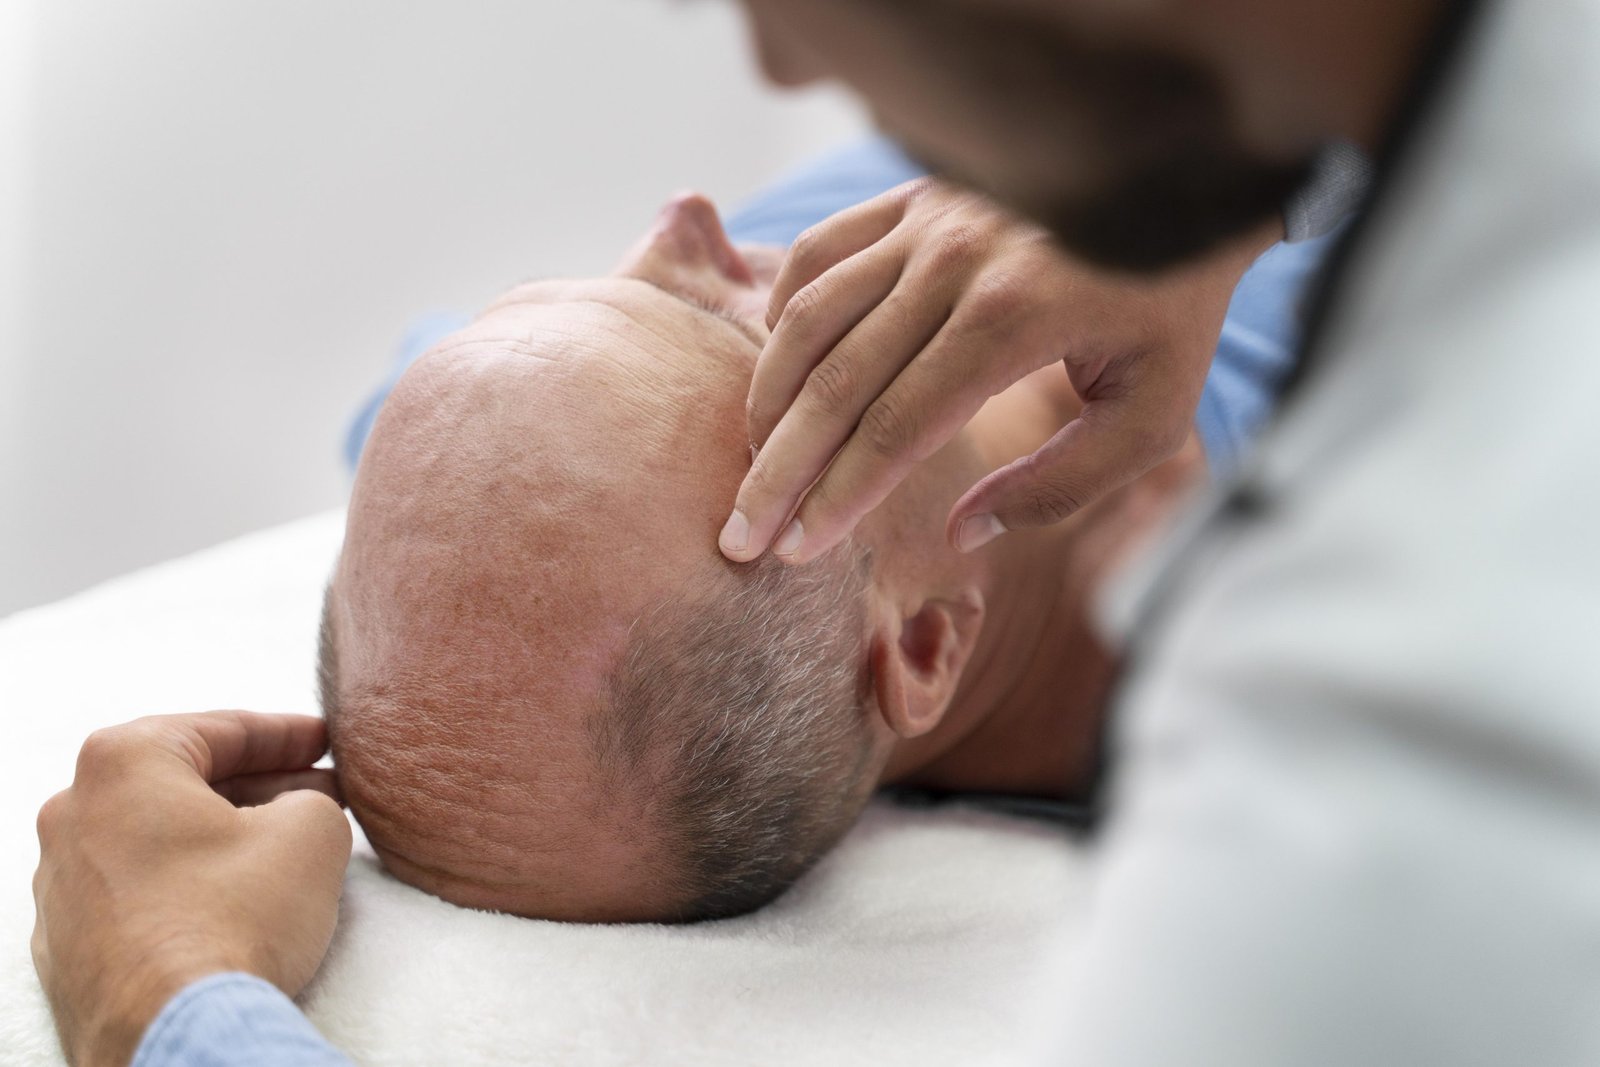
Osteoma craniano: protuberância óssea arredondada no osso frontal, vista em perfil do crânio

Caroço Duro no Osso da Cabeça: Quando é Osteoma e Quando Não É

Um caroço duro na testa ou no alto da cabeça, que não dói, não mexe quando você empurra e parece parte do próprio osso, na grande maioria das vezes é um osteoma. É um crescimento ósseo benigno, de crescimento muito lento, que não vira câncer. A frase seguinte é igualmente importante: a semelhança ao toque não fecha diagnóstico. Outras lesões do crânio, algumas delas nada benignas, se apresentam exatamente do mesmo jeito na primeira consulta.

O osteoma é o tumor ósseo primário mais comum da calota craniana. O osso frontal é o local mais frequente — cerca de 60% dos casos —, seguido do parietal e do occipital, e as séries contemporâneas mostram predomínio em mulheres. A maior parte é descoberta por acaso, num exame pedido por outro motivo, ou pelo próprio paciente ao passar a mão na cabeça.

Esta página explica o que o osteoma é ao toque e na imagem, quais são as lesões que precisam ser afastadas antes de qualquer conclusão, por que a tomografia é o exame que resolve, em que situações a retirada se justifica e em quais a melhor conduta é não operar.

Em Resumo

O que é

Crescimento de osso maduro sobre a tábua externa do crânio. Benigno, de crescimento lento, sem potencial de malignização.

Onde aparece

O osso frontal responde por cerca de 60% dos casos. Parietal e occipital vêm em seguida. Predomínio em mulheres nas séries recentes.

Como se comporta

Duro como o osso, imóvel, indolor, sem alterar a pele por cima. Cresce ao longo de anos, não de semanas.

O exame que resolve

Tomografia com janela óssea. O osteoma aparece com densidade igual à da cortical. A ressonância é pior para osso e pode confundir.

O que muda a conduta

Lesão que destrói osso em vez de formá-lo, que cresce rápido, que dói ou que aparece em quem tem câncer conhecido. Aí não é rotina.

Quando operar

Incômodo estético que pesa para o paciente, crescimento documentado ou dúvida diagnóstica. Osteoma pequeno e assintomático pode ser só acompanhado.

O que o caroço já diz antes de qualquer exame

O exame das mãos, feito com atenção, separa a maior parte dos casos. Três características, juntas, apontam fortemente para osteoma.

Osteoma craniano: protuberância óssea arredondada no osso frontal, vista em perfil do crânio

Figura — Osteoma do Osso Frontal

A saliência arredondada acima da órbita cresce a partir da tábua externa do crânio e tem a mesma densidade do osso ao redor — é por isso que ela não se move sob o dedo e tem consistência de osso, e não de nódulo. Repare que o contorno do restante da calota permanece liso e que a espessura do crânio não é invadida: o crescimento é externo. O osso frontal é o sítio mais frequente, com cerca de 60% dos casos. Ilustração esquemática, com finalidade didática — não substitui a avaliação médica nem a leitura do exame de imagem.

Dureza de osso, não de nódulo. Um cisto, um lipoma ou um gânglio têm consistência de borracha ou de massa. O osteoma tem a mesma dureza do crânio ao redor, porque é osso.

Imobilidade absoluta. Se o caroço desliza sob a pele quando você o empurra, ele está na pele ou no tecido logo abaixo dela — não no osso. O osteoma não se move um milímetro, e a pele desliza livremente por cima dele.

Ausência de sintoma. Não dói espontaneamente, não dói ao toque, não muda a cor da pele, não inflama e não some. Quando qualquer um desses elementos está presente, a hipótese precisa ser revista.

A limitação dessa avaliação é honesta e precisa ser dita: ela torna o osteoma provável, não certo. Algumas lesões que também são duras, imóveis e indolores exigem conduta completamente diferente, e a única forma de separá-las é a imagem.

O que mais faz caroço duro no crânio

Esta é a parte que justifica a avaliação por um neurocirurgião, e não apenas a tranquilização genérica. O crânio abriga um conjunto de lesões que dividem a mesma apresentação clínica e se separam pela imagem.

Displasia fibrosa

Osso normal substituído por tecido fibroso. Na tomografia tem o aspecto clássico de vidro fosco, diferente da densidade sólida do osteoma. Costuma aparecer mais cedo na vida e pode deformar contornos mais amplos da face e do crânio.

Hemangioma intraósseo

Lesão vascular dentro do osso. Ao contrário do osteoma, é destrutiva — na tomografia aparece como falha no osso, com aspecto de favo de mel ou de raios que partem do centro. É confundida com displasia fibrosa com frequência, e o planejamento cirúrgico muda porque sangra.

Meningioma com invasão do osso

O meningioma é um tumor das membranas que envolvem o cérebro, mas algumas formas espessam o osso por cima e produzem uma saliência externa palpável. A diferença é decisiva: o problema principal está dentro do crânio, e a conduta é outra. Mais sobre esse tumor na página de meningioma.

Metástase óssea

Depósito de um câncer de outro órgão no osso do crânio. A maioria destrói osso, mas alguns tipos — próstata e mama, principalmente — podem formar osso e imitar uma lesão densa. Em quem tem câncer conhecido ou tratado, um caroço novo no crânio nunca é assumido como osteoma sem imagem.

Cisto dermoide e epidermoide

Lesões de inclusão que escavam o osso lentamente. Na criança e no adulto jovem entram no topo da lista. Na imagem produzem uma falha de bordas bem definidas, o oposto da lesão sólida do osteoma.

Histiocitose de células de Langerhans

Mais típica de crianças e adultos jovens. Faz uma falha no osso com borda irregular e costuma ser dolorosa — combinação que afasta o osteoma. É uma das lesões mais frequentes em séries cirúrgicas de crânio.

Há um dado que organiza esse raciocínio. Em uma casuística neurocirúrgica contemporânea de 174 lesões da calota craniana levadas à cirurgia, o padrão predominante na tomografia foi o de lesão que destrói osso (cerca de dois terços dos casos), enquanto as lesões que formam osso — grupo ao qual o osteoma pertence — corresponderam a cerca de um décimo. Em outras palavras: a densidade sólida trabalha a favor do diagnóstico benigno.

A mesma série mostra por que a avaliação continua necessária: dois terços das lesões operadas eram benignas e um terço, malignas. É preciso ler esse número com cuidado, e a honestidade aqui importa — trata-se de uma série de pacientes selecionados para cirurgia, o que concentra os casos preocupantes. Não é a proporção de quem descobre um caroço no crânio em casa. Serve apenas para mostrar que a categoria "lesão do crânio" não é uniforme e que a imagem não é formalidade.

Avaliação sem adiar

Os sinais que tiram o caso da rotina

Nenhum dos itens abaixo significa, isoladamente, que a lesão é grave. Todos significam que ela precisa de imagem antes de ser rotulada como osteoma.

  • Crescimento perceptível em semanas ou poucos meses. O osteoma cresce em escala de anos.
  • Dor no local, espontânea ou ao toque, especialmente se piora à noite.
  • Pele alterada por cima — vermelhidão, calor, ferida ou aderência.
  • Consistência amolecida ou pulsátil, em vez da dureza do osso.
  • Antecedente de câncer de qualquer órgão, tratado ou em tratamento.
  • Vários caroços no crânio, na mandíbula ou em outros ossos.
  • Sintomas neurológicos associados — dor de cabeça que mudou de padrão, convulsão, perda de força, alteração visual. Sobre esse ponto, ver sintomas de tumor cerebral.

A tomografia é o exame que fecha a questão

A tomografia computadorizada do crânio com janela óssea e reconstrução em três dimensões é o exame de escolha, e em quase todos os casos é o único necessário. Ela mostra três coisas que nenhum outro método mostra tão bem: a densidade da lesão, que no osteoma é igual à da cortical óssea; a relação com as duas tábuas do crânio, ou seja, se o crescimento é apenas externo ou se compromete a espessura toda; e a base de implantação, que define o planejamento cirúrgico.

A ressonância magnética não substitui a tomografia aqui, e esse é um mal-entendido comum. Ressonância é superior para tecido mole e para o cérebro, e inferior para osso — um osteoma pode simplesmente não aparecer bem nela. Além disso, os sinais de ressonância não distinguem de forma confiável lesão benigna de maligna no osso do crânio. Ela é pedida quando existe suspeita de que a lesão se estende para dentro, não para caracterizar o osteoma em si.

Sobre biópsia: em lesão com aspecto típico de osteoma, ela não é indicada. Puncionar osso denso tem baixo rendimento e não muda a conduta. Quando existe dúvida real na imagem, o caminho é a retirada com análise da peça, e não a punção prévia — o que significa que, nesses casos, o diagnóstico definitivo e o tratamento acontecem no mesmo ato.

Quando operar — e quando não operar

O osteoma da calota é, na maioria das vezes, uma condição em que não fazer nada é uma decisão médica legítima e não uma omissão. A indicação cirúrgica se sustenta em quatro situações.

  • Incômodo estético relevante para o paciente. Esta é a indicação mais frequente e ela é legítima. Uma saliência visível na testa não é um problema trivial, e o critério de "relevante" é do paciente, não do médico.
  • Crescimento documentado em exames de datas diferentes.
  • Sintoma atribuível à lesão — dor local persistente, atrito com óculos ou capacete, incômodo ao deitar.
  • Dúvida diagnóstica que a imagem não resolveu. Aqui a retirada tem também finalidade de diagnóstico.

Fora dessas situações, a conduta adequada é acompanhamento. Um osteoma pequeno, assintomático, de aspecto típico e estável não exige cirurgia e não exige nem sequer repetição frequente de exames. Não há benefício em retirar o que não incomoda, e propor cirurgia nessa situação inverte a relação entre risco e ganho.

Vale registrar o que não influencia a decisão: o osteoma não vira câncer. A retirada nunca é feita com o argumento de prevenir malignização, porque essa transformação não faz parte da história natural da lesão.

A técnica que utilizo

Ressecção com broca e remodelação do contorno

No osteoma da calota, o objetivo não é remover um pedaço do crânio — é devolver o contorno original do osso. A saliência é desgastada com broca de alta rotação sob irrigação contínua, camada por camada, até que a superfície volte a ficar nivelada com o osso vizinho. A tábua interna do crânio permanece intacta, e nenhuma estrutura intracraniana é exposta.

Dois detalhes técnicos definem o resultado. O primeiro é brocar até encontrar osso de aspecto normal na base da lesão — é esse passo que torna a recidiva rara após ressecção completa. O segundo é a transição: o contorno precisa ser suavizado além dos limites da lesão, porque um degrau residual é percebido ao toque e frustra justamente a expectativa que motivou a cirurgia.

A incisão é planejada para ficar escondida, sempre que a posição da lesão permite — dentro do couro cabeludo ou em linha de expressão. A peça retirada é sempre enviada para análise anatomopatológica, mesmo quando a imagem era típica, porque a confirmação do diagnóstico só é definitiva com o exame do tecido.

O que a cirurgia não faz

  • Não deixa a região sem nenhuma marca. Existe incisão, existe cicatriz, e ela é planejada para ficar discreta — não para deixar de existir.
  • Não resolve dor de cabeça. Quando há cefaleia associada, a relação com o osteoma quase sempre é de coincidência, e retirar a lesão não trata a dor. Isso precisa ficar claro antes, não depois.
  • Não muda o risco de novas lesões surgirem em outros pontos do crânio, quando a pessoa tem tendência a formá-las.
  • Não é urgente. Salvo dúvida diagnóstica, é uma cirurgia que pode ser planejada com calma, no tempo do paciente.

Vários osteomas ao mesmo tempo: o achado que muda o rumo da consulta

Um osteoma isolado é um achado local e se esgota nele mesmo. Osteomas múltiplos — no crânio, na mandíbula, ou em vários ossos ao mesmo tempo — são outra conversa, e esta é a informação de maior valor clínico desta página.

Osteomas múltiplos podem ser a manifestação inicial da síndrome de Gardner, uma forma de polipose adenomatosa familiar. O ponto crítico é a ordem dos acontecimentos: os osteomas costumam aparecer antes dos sintomas intestinais, às vezes com anos de antecedência. Quem identifica os osteomas está diante de uma janela de rastreamento que, do contrário, se perde.

Nessa situação, a conduta correta não é cirúrgica em primeiro lugar. É investigar — avaliação genética e, conforme o resultado, colonoscopia e acompanhamento dirigido. Sinais que reforçam a suspeita: história familiar de pólipos ou de câncer de intestino, alterações dentárias como dentes supranumerários ou não irrompidos, e cistos de pele múltiplos. A retirada estética do osteoma continua possível, mas deixa de ser o assunto principal da consulta.

Perguntas Frequentes

As dúvidas que mais aparecem na consulta de quem descobriu um caroço duro na cabeça.

Descobri um caroço duro na cabeça. Preciso me preocupar?
Na maior parte das vezes, não — mas precisa ser olhado uma vez. Caroço duro, imóvel, indolor e de crescimento muito lento, na testa ou no alto da cabeça, tem grande chance de ser osteoma, que é benigno e não vira câncer. O que justifica a avaliação é que algumas lesões diferentes se apresentam do mesmo jeito no começo, e a tomografia separa todas elas em um único exame. A conduta razoável é agendar uma avaliação sem pressa, e não ignorar nem entrar em pânico.
O osteoma pode virar câncer?
Não. O osteoma é formado por osso maduro e a transformação maligna não faz parte da história natural dessa lesão. É por isso que a cirurgia nunca é indicada com o objetivo de prevenir câncer. A decisão de operar se apoia em outros critérios: incômodo estético, crescimento documentado, sintoma local ou dúvida diagnóstica na imagem.
Ele vai continuar crescendo?
Pode crescer, mas em ritmo muito lento — escala de anos, não de meses. Muitos ficam estáveis por décadas. É por isso que a velocidade é um dado tão útil: se você percebeu mudança de tamanho em semanas ou poucos meses, a hipótese de osteoma perde força e o caso precisa de imagem antes de qualquer conclusão. Quando o diagnóstico está estabelecido e a lesão não incomoda, acompanhar com exame clínico costuma ser suficiente.
Preciso fazer ressonância ou a tomografia basta?
Para caracterizar o osteoma, a tomografia com janela óssea basta e é superior. Ressonância é melhor para tecido mole e para o cérebro, e pior para osso — um osteoma pode nem aparecer bem nela, e os sinais de ressonância não distinguem de forma confiável lesão benigna de maligna no osso do crânio. A ressonância entra quando existe suspeita de que a lesão se estende para dentro do crânio, ou quando há sintoma neurológico associado. Não é o exame de rotina para um caroço no osso.
Dá para tirar sem cortar? Existe tratamento sem cirurgia?
Não existe medicação, injeção ou procedimento não cirúrgico que dissolva um osteoma — ele é osso. As opções reais são duas: acompanhar, quando não incomoda, ou retirar cirurgicamente, quando incomoda. O que a técnica moderna oferece não é evitar a cirurgia, e sim torná-la menor: a saliência é desgastada com broca, sem abrir o crânio, e a incisão é planejada para ficar escondida no couro cabeludo ou em linha de expressão sempre que a posição permite.
A cirurgia abre o crânio? É uma cirurgia de cabeça grande?
Na ressecção de um osteoma da tábua externa, o crânio não é aberto. O procedimento se limita à camada superficial do osso: a saliência é desgastada com broca até nivelar com o osso ao redor, a tábua interna permanece intacta e o conteúdo intracraniano não é exposto em nenhum momento. É uma cirurgia de contorno ósseo, não uma cirurgia intracraniana — a diferença é grande em porte, em recuperação e em risco.
Ele pode voltar depois de operado?
A recidiva é rara quando a ressecção é completa, e o passo técnico que sustenta isso é brocar a base até encontrar osso de aspecto normal. Ressecção incompleta é a situação em que a lesão volta a aparecer. Vale separar duas coisas: uma lesão retirada de forma completa reaparecer no mesmo lugar é incomum; uma pessoa com tendência a formar osteomas desenvolver outro em ponto diferente do crânio é outra história, e a cirurgia não altera essa tendência.
Vou ficar com cicatriz aparente?
Vai existir cicatriz — qualquer promessa em contrário é falsa. O que se planeja é onde ela fica. Quando a lesão está em área coberta por cabelo, a incisão é feita dentro do couro cabeludo e não fica visível. Em lesão da testa, a incisão é posicionada em linha de expressão ou o acesso é feito a distância, conforme o tamanho e a posição da lesão. Esse ponto faz parte da conversa antes da cirurgia, e é razoável exigir clareza sobre ele.
Tenho mais de um caroço no crânio e na mandíbula. Muda alguma coisa?
Muda, e é uma informação importante. Osteomas múltiplos podem ser a primeira manifestação da síndrome de Gardner, uma forma de polipose adenomatosa familiar, e costumam aparecer antes dos sintomas intestinais. Nessa situação, a prioridade deixa de ser a retirada da lesão e passa a ser a investigação — avaliação genética e, conforme o resultado, colonoscopia. Reforçam a suspeita a história familiar de pólipos ou câncer de intestino, dentes supranumerários ou não irrompidos e cistos de pele múltiplos.
Meu caroço dói. Ainda pode ser osteoma?
Pode, mas a dor coloca outras hipóteses na frente. O osteoma típico é indolor, e quando dói costuma ser por atrito — armação de óculos, capacete, travesseiro. Dor espontânea no osso, especialmente a que piora à noite, aponta para outras lesões, e por isso esse relato muda a prioridade da investigação. Se o caroço dói, o exame de imagem deixa de ser opcional.

Leia também

Tratamento Especializado

Osteoma e Lesões do Crânio
em São Paulo

Dr. Wilson Morikawa Jr. — Neurocirurgião
CRM-SP 163410 · RQE 101438

Avaliação de lesões da calota craniana com diagnóstico antes da indicação — separando o osteoma das lesões que exigem outra conduta, e reservando a cirurgia para quem tem motivo real para operar. Quando a cirurgia se justifica, a ressecção é feita com broca e remodelação do contorno, sem abertura do crânio. Segunda opinião e teleconsulta disponíveis para pacientes de outras cidades.

Cirurgia — Hospitais Credenciados

Sírio-Libanês · Albert Einstein · Samaritano · São Luiz

Agende sua avaliação especializada:

Agendar Consulta

Consultório

Rua Cristiano Viana, 401
Conjunto 209 — Pinheiros
São Paulo / SP

Atendimento

Segunda a Sexta
08h00 às 20h00
(11) 99584-4675

Modalidades

Consulta presencial
Teleconsulta disponível

Tumor na Coluna Vertebral: A Maioria é Benigna e Operável

Tumor na Coluna Vertebral: Por Que a Maioria é Benigna e Tem Solução Cirúrgica

Ler "lesão expansiva" no laudo de uma ressonância de coluna é assustador — e na maior parte das vezes o diagnóstico é melhor do que a palavra sugere. Os tumores que nascem dentro do canal vertebral são, em sua maioria, lesões benignas, de crescimento lento e bem delimitadas. Para vários deles, a retirada completa equivale à resolução do problema.

São também raros: a incidência dos tumores intradurais fica entre 0,74 e 1,11 por 100 mil pessoas ao ano. Essa raridade tem um efeito prático perverso — o diagnóstico costuma demorar, porque a queixa inicial se confunde com a dor de coluna comum, que é infinitamente mais frequente.

Esta página explica os três tipos mais comuns — meningioma, schwannoma e ependimoma —, o conceito que organiza toda a decisão cirúrgica (onde exatamente o tumor está), o sintoma que diferencia uma dor tumoral de uma dor mecânica, e o que a literatura mostra sobre o resultado de cada cirurgia.

Em Resumo

O que define tudo

Não é o nome do tumor, é a posição dele. Fora da medula ou dentro dela — essa única distinção muda sintoma, risco cirúrgico e prognóstico.

A boa notícia estatística

Cerca de 70% a 80% dos tumores intradurais ficam fora da medula, comprimindo sem invadir. São os de melhor resultado cirúrgico.

O sintoma que denuncia

Dor que não melhora ao deitar e que desperta à noite. A dor mecânica comum alivia com repouso — a tumoral frequentemente não.

O objetivo da cirurgia

Ressecção completa. Ela é o fator que mais reduz recidiva e, nos benignos extramedulares, costuma encerrar a história.

O que protege o resultado

Monitorização neurofisiológica durante todo o procedimento, que acompanha a função da medula em tempo real enquanto o tumor é retirado.

O fator tempo

Como na mielopatia, a função perdida por compressão prolongada nem sempre volta. Operar antes do déficit se instalar muda o desfecho.

A pergunta que vem antes do nome do tumor: onde ele está?

Pacientes costumam chegar à consulta focados no diagnóstico histológico — meningioma, schwannoma, ependimoma. É compreensível, mas o neurocirurgião olha primeiro para outra coisa: a relação do tumor com a medula espinhal e com a membrana que a envolve, a dura-máter.

Essa classificação anatômica é o que determina a dificuldade técnica, o risco de sequela e a chance de retirada completa. Ela divide os tumores em três compartimentos.

Extradural — fora da membrana

Está no osso da vértebra ou no espaço em volta da dura. A grande maioria é metástase de um câncer de outro órgão. É um cenário clínico diferente, com estratégia própria, e não é o tema desta página.

Intradural extramedular — o mais comum

Dentro da membrana, mas fora da medula. Responde por cerca de 70% a 80% dos tumores intradurais. Aqui estão o meningioma e o schwannoma. O tumor empurra a medula sem invadi-la — existe um plano de separação, e é isso que torna a cirurgia favorável.

Intramedular — dentro da medula

Cresce no interior do próprio tecido nervoso e corresponde a cerca de 10% dos casos. É onde está o ependimoma. A cirurgia é tecnicamente mais exigente porque o tumor e a medula compartilham espaço.

Dois pacientes com o mesmo diagnóstico no papel podem ter conversas completamente diferentes na consulta. O que separa as duas conversas é o compartimento onde o tumor está — e isso a ressonância mostra antes de qualquer biópsia.

O sintoma que separa dor de coluna comum de dor tumoral

A dor de coluna mecânica — a de hérnia, artrose, sobrecarga — tem um comportamento previsível: piora com atividade e alivia com repouso. Quem tem dor mecânica geralmente melhora ao deitar e dorme razoavelmente bem.

A dor de um tumor intradural frequentemente faz o contrário. Ela é persistente em repouso, desperta à noite e às vezes piora ao deitar, porque a posição horizontal aumenta a pressão venosa dentro do canal. Esse é o dado clínico mais útil de toda esta página, e é o que costuma justificar pedir uma ressonância em vez de prescrever mais um ciclo de anti-inflamatório.

A evolução

Meses a anos de piora lenta e contínua, sem crises e sem melhoras francas. A dor mecânica costuma ir e vir; a tumoral avança devagar em linha reta.

A dormência que sobe

Alteração de sensibilidade que começa nos pés e avança para cima ao longo do tempo, ou uma faixa de dormência ao redor do tronco. Não é padrão de hérnia de disco.

O equilíbrio

Marcha insegura, sensação de andar sobre algodão, tropeços. Sinal de sofrimento da medula, não de raiz nervosa — e é o mesmo alerta da mielopatia cervical.

O sinal tardio

Alteração do controle de urina ou de intestino. Costuma aparecer tarde na história e sinaliza compressão avançada. Não é sintoma para observar.

Quando a Dor nas Costas Precisa de Ressonância

Sinais que tiram a dor do território mecânico

A esmagadora maioria das dores de coluna não precisa de exame de imagem no início. Estes achados são a exceção e justificam investigar antes de tratar:

  • Dor que desperta à noite de forma persistente, ou que não alivia ao deitar
  • Piora progressiva ao longo de meses, sem períodos de melhora
  • Perda de força em braço ou perna, especialmente se avança de semana para semana
  • Dormência que sobe a partir dos pés, ou faixa de alteração sensitiva no tronco
  • Alteração de marcha ou equilíbrio sem outra causa que explique
  • Alteração do controle de urina ou fezes, com ou sem dormência na região genital
  • Perda de peso não intencional, febre ou histórico prévio de câncer

Nenhum desses sinais significa que existe um tumor — todos têm causas mais comuns. O que eles significam é que a investigação deve vir antes de mais um ciclo de tratamento sintomático.

Emergência

Perda de força rápida ou retenção urinária

Fraqueza que se instala em horas ou poucos dias, incapacidade de urinar, ou dormência na região genital caracterizam compressão medular ou da cauda equina. É emergência neurocirúrgica: o tempo até a descompressão influencia diretamente o que se recupera. Procure um pronto-socorro imediatamente.

Sua ressonância mostrou uma lesão no canal vertebral?

Agendar Avaliação

WhatsApp: (11) 99584-4675 · Segunda a Sexta, 8h–20h

Meningioma da coluna

Nasce das meninges, as membranas que envolvem a medula — não do tecido nervoso. Corresponde a algo entre 20% e 25% dos tumores intradurais extramedulares e tem clara predominância em mulheres, com pico após a quinta década. A localização mais típica é a coluna torácica.

Por crescer fora da medula, ele a comprime e desloca sem invadir. É justamente esse plano de clivagem preservado que faz do meningioma espinhal um dos tumores de melhor prognóstico cirúrgico de toda a neurocirurgia.

O que as séries mostram

Em estudo multicêntrico, 92% dos operados melhoraram ou mantiveram a função neurológica após a cirurgia, e 83% terminaram o seguimento caminhando de forma independente. Cerca de dois terços melhoraram pelo menos um grau na escala funcional em um ano. Recidiva é incomum quando a ressecção é completa.

Vale a distinção: o meningioma que cresce dentro do crânio é o mesmo tipo de tumor, mas com apresentação, sintomas e estratégia cirúrgica próprios.

Schwannoma da coluna

Origina-se das células de Schwann, que revestem as raízes nervosas. Como cresce a partir de uma raiz específica, o primeiro sintoma costuma ser uma dor irradiada que imita hérnia de disco — e é por isso que muitos pacientes passam meses sendo tratados para radiculopatia antes de alguém pedir a ressonância.

Um detalhe anatômico frequente: o tumor pode crescer para dentro e para fora do canal ao mesmo tempo, atravessando o forame e assumindo o formato conhecido como halteres. Isso não o torna maligno — muda o planejamento do acesso.

O que as séries mostram

Meta-análise com mais de 2.500 pacientes encontrou ressecção completa em cerca de 94% dos casos e recidiva em torno de 5%. A maioria melhora ou permanece estável do ponto de vista neurológico.

O número que também precisa ser dito: cerca de 7% apresentam alguma piora neurológica no pós-operatório. É uma minoria, mas é real, e faz parte da conversa antes da decisão.

Quando aparecem schwannomas múltiplos, especialmente em pessoa jovem, vale investigar neurofibromatose. É uma condição genética que muda o acompanhamento e envolve avaliação familiar.

Ependimoma

É o tumor intramedular mais comum do adulto — cresce dentro da medula, a partir das células que revestem o canal central. Existe ainda uma variante que se desenvolve no filamento terminal, na porção mais baixa do canal, abaixo do fim da medula propriamente dita.

A diferença técnica em relação aos dois anteriores é fundamental: aqui não existe um plano natural entre tumor e tecido nervoso saudável em todos os casos. A cirurgia consiste em abrir a medula pela linha média e desenvolver esse plano com microscopia, retirando o tumor preferencialmente em bloco.

Por que a ressecção completa importa tanto aqui

É o dado mais contundente desta página. Em série comparativa, a sobrevida livre de progressão foi de 82,6% quando a ressecção foi completa, contra 41,9% quando foi parcial. A retirada total praticamente dobra a chance de o tumor não voltar.

Quanto à função, as séries mostram melhora funcional em torno de 89% e recuperação motora em cerca de 76%. Tumores de localização torácica e a presença de cavidade de siringomielia associada são fatores de pior recuperação.

A consequência prática dessa combinação — ressecção completa muda o prognóstico, mas o tumor está dentro da medula — é que o procedimento exige uma forma de saber, durante a cirurgia, até onde é seguro avançar.

Recurso Técnico

Monitorização neurofisiológica: acompanhar a medula funcionando durante a cirurgia

Sob anestesia geral não há como perguntar ao paciente se ele ainda sente a perna. A monitorização neurofisiológica resolve isso tecnicamente: eletrodos registram continuamente a condução dos sinais motores e sensitivos pela medula durante todo o procedimento. Se a resposta começa a cair, o cirurgião é avisado enquanto ainda dá para mudar de conduta — antes que a lesão se torne definitiva.

Em cirurgia de tumor intramedular, a combinação de potenciais motores, sensitivos e onda D é o padrão técnico consolidado. É o que permite perseguir a ressecção completa — que é o que determina o prognóstico — sem transformar a busca por ela num risco cego.

O quanto ela enxerga

Em séries grandes de cirurgia de coluna, a monitorização multimodal atinge sensibilidade em torno de 89% e especificidade de 99% para detectar déficit pós-operatório. No tumor intramedular, o potencial motor alcança sensibilidade de 100%.

O que ela permite

Ajustar a manobra, aliviar a tração ou interromper a ressecção naquele ponto específico. Uma alteração no traçado é informação acionável no momento em que ela aparece.

O que ela não garante

A evidência de que a monitorização prevê déficit é sólida. A de que ela reduz a taxa final de lesão é mais fraca — não existe ensaio randomizado que prove isso. É uma ferramenta de segurança, não uma apólice.

O que a cirurgia não faz

Não devolve, de forma previsível, a função que já foi perdida por compressão prolongada — o objetivo principal é interromper a progressão, e a recuperação do déficit instalado é possível mas menos garantida quanto mais tempo ele durou. Não elimina a necessidade de acompanhamento com ressonância, porque mesmo tumores benignos podem recidivar. E não é sempre possível retirar tudo: quando o tumor não tem plano de separação seguro, deixar resíduo sob vigilância pode ser a decisão mais correta.

Não existe garantia de cura em cirurgia de tumor. Existe indicação bem construída, recurso técnico adequado e expectativa combinada antes de começar — e desconfie de quem prometer mais do que isso.

Perguntas Frequentes

As dúvidas que mais aparecem na consulta de quem acabou de receber um laudo com lesão no canal vertebral.

Tumor na coluna é sempre câncer?
Não. Os tumores que nascem dentro do canal vertebral — meningioma, schwannoma e a maior parte dos ependimomas — são majoritariamente benignos, de crescimento lento e sem capacidade de se espalhar pelo corpo. Benigno em neurocirurgia, porém, não significa inofensivo: mesmo uma lesão benigna causa dano se comprimir a medula por tempo suficiente. A urgência vem da compressão, não da malignidade. Os tumores malignos da coluna são, na maioria, metástases de câncer de outro órgão — um cenário clínico diferente deste.
Preciso operar mesmo sem sintomas graves?
Depende de tamanho, localização, taxa de crescimento e do que o exame neurológico mostra. Lesões pequenas, sem compressão relevante e sem sintomas podem ser acompanhadas com ressonâncias seriadas. O raciocínio muda quando existe compressão medular: como na mielopatia, esperar pode custar função, e a função perdida nem sempre retorna. A pergunta correta não é "está grave o suficiente?" e sim "quanto se preserva agindo agora?".
Vou ficar paralisado por causa da cirurgia?
É o medo mais comum e merece resposta direta com números. Nos tumores fora da medula, que são a maioria, as séries mostram cerca de 92% de pacientes que melhoram ou mantêm a função, e a piora neurológica gira em torno de 7% nos schwannomas. Nos intramedulares o risco é maior, e é justamente por isso que se usa monitorização neurofisiológica contínua — ela avisa sobre alteração da condução enquanto ainda é possível mudar a conduta. O risco não é zero em nenhum cenário, e ele deve ser pesado contra o risco de deixar a compressão evoluir.
Como o médico sabe qual tumor é antes de operar?
A ressonância com contraste é bastante característica e permite uma hipótese sólida na maioria dos casos: a posição em relação à medula, o padrão de realce pelo contraste, a forma e a relação com a raiz nervosa apontam para um tipo ou outro. Ainda assim é hipótese. O diagnóstico definitivo é o exame anatomopatológico do material retirado na cirurgia. Isso raramente muda a decisão inicial, porque a indicação vem da compressão e do crescimento, não do nome.
Vou precisar colocar parafusos na coluna?
Na maioria dos casos, não. O acesso a um tumor intradural é feito removendo a lâmina — a parte posterior da vértebra — e frequentemente é possível repor esse segmento ósseo ao final. Instrumentação com parafusos entra quando a remoção necessária compromete a estabilidade da coluna, o que acontece em situações específicas: acesso a vários níveis, ressecção de faceta articular, ou tumores em transições da coluna. É uma decisão de planejamento, definida antes com base na imagem.
Meu tumor foi retirado. Ele pode voltar?
Pode, e por isso o seguimento com ressonância faz parte do tratamento e não é um extra. O fator que mais pesa é o quanto se conseguiu retirar. Nos schwannomas com ressecção completa, a recidiva fica em torno de 5%. Nos ependimomas o contraste é dramático: a sobrevida livre de progressão foi de 82,6% com ressecção completa contra 41,9% com ressecção parcial. Quando resta resíduo, ele nem sempre exige nova cirurgia — pode ser acompanhado por imagem ou tratado com radiocirurgia, conforme o comportamento.
O que é essa monitorização durante a cirurgia?
São eletrodos que registram, do início ao fim do procedimento, se os sinais nervosos continuam atravessando a medula normalmente. Como o paciente está anestesiado e não pode responder, esse é o modo de acompanhar a função em tempo real. Se o traçado começa a cair, a equipe é avisada e pode aliviar a tração, mudar a manobra ou parar a ressecção naquele ponto. Uma ressalva honesta: a evidência de que ela detecta bem o problema é sólida, mas a de que reduz a taxa final de lesão é mais fraca. É uma ferramenta de segurança, não uma garantia.
Quanto tempo demora para voltar a caminhar e trabalhar?
Varia muito conforme o compartimento do tumor e, principalmente, conforme o estado neurológico antes da cirurgia. Quem opera ainda caminhando bem costuma ter uma recuperação mais rápida e previsível. Quem chega com déficit instalado depende de reabilitação, e o ganho é mais lento e menos previsível. De forma geral, a mobilização começa cedo, ainda no hospital, e a reabilitação é parte do tratamento desde a primeira semana — não algo que se decide depois.

Tratamento Especializado

Tumores da Coluna Vertebral
em São Paulo

Dr. Wilson Morikawa Jr. — Neurocirurgia Funcional e Dor Crônica
CRM-SP 163410 · RQE 101438

Avaliação de meningiomas, schwannomas e ependimomas do canal vertebral, com monitorização neurofisiológica intraoperatória e formação em Neurooncologia pela Universidade de Tsukuba, no Japão.

Hospitais Credenciados

Sírio-Libanês · Albert Einstein · Samaritano · São Luiz

Agende sua avaliação especializada:

Consultório

Rua Cristiano Viana, 401
Conjunto 209 — Pinheiros
São Paulo / SP

Atendimento

Segunda a Sexta
08h00 às 20h00

Modalidades

Consulta presencial
Teleconsulta disponível

Cirurgia Transesfenoidal: Pelo Nariz, Sem Abrir o Crânio

Cirurgia Transesfenoidal Endoscópica: Como o Tumor de Hipófise Sai Pelo Nariz

Não há corte no rosto, não se raspa o cabelo e o crânio não é aberto. O tumor de hipófise é removido por dentro da narina, pelo mesmo caminho por onde o ar passa. É a via de acesso padrão para a maioria dos tumores dessa região, e a endoscopia a tornou mais precisa do que era há vinte anos.

A hipófise fica em uma posição peculiar: no centro da cabeça, apoiada em uma pequena sela óssea, logo acima do teto do nariz. Chegar até ela por cima significaria atravessar o cérebro. Chegar por baixo significa atravessar apenas mucosa e uma lâmina fina de osso — o cérebro nunca é tocado.

Esta página explica o que acontece dentro dessa cirurgia, o que a endoscopia mudou nos resultados, quais são os riscos em números reais, como é a recuperação — e, com a mesma clareza, em quais situações operar não é o primeiro tratamento.

Em Resumo

A via de acesso

Pela narina, atravessando o seio esfenoidal. Sem incisão externa, sem cicatriz visível e sem manipulação do tecido cerebral.

O que a endoscopia mudou

Visão panorâmica e ângulos que o microscópio não alcança. Nas séries comparativas, a taxa de ressecção completa é superior à da técnica microscópica.

O ganho mais previsível

A visão. Quando o tumor comprime o quiasma óptico, a descompressão melhora o campo visual na grande maioria dos pacientes.

O que define o resultado

Tamanho do tumor e invasão do seio cavernoso. Microadenomas e tumores bem delimitados têm resultados consistentemente melhores.

Quando não se opera primeiro

No prolactinoma. É o tumor de hipófise mais comum e o único em que o tratamento inicial costuma ser um comprimido, não uma cirurgia.

A internação

Poucos dias, e o motivo não é a dor. É o controle do sódio e do equilíbrio hormonal nas primeiras 72 horas.

Por que o caminho mais seguro até o cérebro passa pelo nariz

A hipófise tem cerca de um centímetro e pesa menos de um grama. Ela se aloja na sela túrcica, uma depressão óssea no meio da base do crânio. Diretamente acima dela cruza o quiasma óptico, onde os nervos dos dois olhos se encontram. De cada lado passa a artéria carótida interna, dentro do seio cavernoso, acompanhada dos nervos que movimentam o olho.

É uma vizinhança densa. Qualquer acesso por cima — uma craniotomia — obrigaria a afastar lobos cerebrais e trabalhar entre os nervos ópticos para chegar ao mesmo alvo.

Por baixo, a anatomia é generosa. O seio esfenoidal é uma cavidade cheia de ar que fica exatamente entre o fundo do nariz e o assoalho da sela. Ele funciona como uma antecâmara natural: o cirurgião entra pela narina, atravessa essa cavidade e encontra a sela pelo lado de baixo, com uma lâmina fina de osso separando os dois espaços.

A via transesfenoidal não é uma cirurgia menor do que a craniotomia. É um caminho diferente para o mesmo alvo — um que dispensa afastar o cérebro para chegar lá.

O que acontece durante o procedimento

Acesso

O endoscópio entra por uma das narinas. A mucosa é deslocada, não removida, e o septo é preservado sempre que possível. A parede do seio esfenoidal é aberta para expor o assoalho da sela.

Ressecção

O tumor é retirado em fragmentos, respeitando o plano que o separa da hipófise normal. O objetivo é remover a lesão preservando a glândula — não retirar a hipófise junto com o tumor.

Reconstrução

Se houve abertura da membrana que contém o líquor, a barreira é refeita em camadas, frequentemente com um retalho de mucosa nasal vascularizado. É esta etapa que previne a fístula liquórica.

O que a endoscopia mudou em relação ao microscópio

A via transesfenoidal existe há mais de um século. O que mudou nas últimas duas décadas foi o instrumento que enxerga dentro dela.

O microscópio ilumina de fora para dentro e enxerga em linha reta: quanto mais fundo o alvo, mais estreito o cone de visão. O endoscópio faz o oposto — leva a lente até o interior da sela e ilumina de dentro, com visão panorâmica. E existem ópticas anguladas, de 30 e 45 graus, que permitem olhar para os cantos onde o tumor costuma se esconder.

Ressecção completa

Em meta-análises comparando as duas técnicas, a ressecção total gira em torno de 74% com endoscopia contra 66% com microscopia. Nos adenomas não funcionantes, a diferença é semelhante: cerca de 71% contra 61%.

Onde a diferença pesa mais

Em tumores maiores e com extensão lateral. Em microadenomas pequenos e centrais, as duas técnicas entregam resultados próximos — a vantagem endoscópica aparece quando o tumor foge da linha média.

O que a técnica não substitui

Volume de casos. Os melhores resultados publicados vêm de centros que operam hipófise com regularidade, com endocrinologista integrado à decisão. O instrumento ajuda; a experiência com ele é o que decide.

O que esperar da cirurgia, diagnóstico por diagnóstico

"Cirurgia de hipófise" descreve o caminho, não o problema. O objetivo muda completamente conforme o tumor produz hormônio ou não — e a expectativa realista de resultado muda junto.

Adenoma não funcionante — o alvo é a visão

É o cenário mais comum. O tumor não secreta hormônio e cresce em silêncio até comprimir o quiasma óptico. O paciente costuma perceber que perdeu a visão lateral quando já não vê o carro na faixa ao lado, ou esbarra em batentes de porta.

Nesse grupo, a descompressão tem o resultado mais previsível de toda a cirurgia de hipófise. Em revisão sistemática com milhares de pacientes, o campo visual melhorou em cerca de 87%, permaneceu estável em torno de 13% e piorou em aproximadamente 1%.

Melhora não é o mesmo que normalização

É uma distinção que precisa ser dita antes da cirurgia, não depois. Embora a maioria melhore, a recuperação completa do campo visual ocorre em menos da metade dos casos. Quanto mais tempo o quiasma passou comprimido, menor a chance de retorno integral — e é por isso que a perda visual progressiva não é um achado para reavaliar em seis meses.

Doença de Cushing — o alvo é a remissão bioquímica

Aqui o tumor produz ACTH em excesso, e o corpo vive banhado em cortisol. A cirurgia é o tratamento de primeira linha, e o sucesso não se mede por imagem: mede-se por cortisol baixo no pós-operatório.

Os números dependem fortemente do tamanho. Em microadenomas, a remissão inicial fica em torno de 80% a 90% em centros com volume. Em macroadenomas, cai para a faixa de 50% a 75%. Quando há invasão do seio cavernoso, cerca de 44%. Mesmo com ressonância que não mostra o tumor, a exploração cirúrgica ainda alcança remissão em torno de 70% dos casos.

Acromegalia — o alvo é normalizar GH e IGF-1

O padrão se repete: 75% a 90% de remissão em microadenomas e 40% a 60% em macroadenomas, com queda importante quando há invasão lateral — perto de 48% nos tumores invasivos, contra cerca de 76% nos não invasivos de mesmo porte.

Quando a remissão não ocorre, isso não significa que a cirurgia foi inútil. Reduzir a massa tumoral melhora a resposta ao tratamento medicamentoso que vem depois. As diretrizes atuais recomendam reavaliar e iniciar terapia clínica quando não há remissão em torno de 90 dias.

A Exceção Importante

O tumor de hipófise mais comum costuma ser tratado com comprimido, não com cirurgia

O prolactinoma é o adenoma funcionante mais frequente — e o único em que a primeira linha de tratamento não é o centro cirúrgico. Agonistas dopaminérgicos, com a cabergolina à frente, normalizam a prolactina em 80% a 90% dos pacientes e reduzem o volume do tumor em 60% a 80%.

Um paciente com prolactinoma que chega ao consultório já com data de cirurgia marcada, sem ter feito um teste adequado de cabergolina, merece uma segunda opinião antes de qualquer coisa.

Quando a cirurgia entra

Resistência ou intolerância ao medicamento, fístula liquórica, perda visual aguda e apoplexia hipofisária.

A discussão legítima

O consenso internacional de 2023 admite discutir cirurgia como opção curativa em microprolactinomas e macroadenomas bem encapsulados — desde que a conversa seja multidisciplinar e o paciente entenda as duas rotas.

O que pesa contra o remédio

Tratamento prolongado, efeitos adversos que nem todos toleram e monitorização cardiológica em doses altas mantidas por anos.

Apoplexia Hipofisária: A Situação Que Não Espera

Sangramento ou infarto dentro do tumor — emergência neurocirúrgica

Um tumor de hipófise pode sangrar ou infartar de forma súbita. O quadro se instala em minutos a horas e é frequentemente confundido com enxaqueca ou meningite. Procure atendimento de emergência diante da combinação:

  • Dor de cabeça súbita e muito intensa — descrita como a pior da vida, de início abrupto
  • Perda visual rápida ou estreitamento do campo visual em horas
  • Visão dupla ou pálpebra caída, por comprometimento dos nervos do movimento ocular
  • Náusea e vômito associados à dor de cabeça súbita
  • Rigidez de nuca e aversão à luz, que simulam meningite
  • Confusão, sonolência ou queda de pressão — pode indicar insuficiência adrenal aguda

A apoplexia exige reposição imediata de corticoide e avaliação neurocirúrgica urgente. Nem todo caso é operado, mas todo caso precisa ser avaliado de imediato — o atraso na descompressão influencia diretamente a recuperação da visão.

Emergência

Dor de cabeça súbita e intensa com alteração da visão

Esta combinação não deve aguardar consulta ambulatorial nem retorno agendado. Procure um pronto-socorro ou ligue 192. O diagnóstico se faz com exame de imagem de urgência e dosagem hormonal — não com observação em casa.

Recebeu diagnóstico de tumor de hipófise e quer discutir a indicação?

Agendar Avaliação

WhatsApp: (11) 99584-4675 · Segunda a Sexta, 8h–20h

Os riscos reais, em números

Toda cirurgia de hipófise tem riscos, e eles são específicos da região. Os percentuais abaixo vêm de séries de centros terciários de alto volume — em serviços com menos experiência, tendem a ser mais altos. É uma informação que o paciente tem direito de considerar ao escolher onde operar.

Fístula liquórica — cerca de 2,6%

Vazamento do líquido que envolve o cérebro pela narina. É a complicação mais característica da via transesfenoidal. Manifesta-se como gotejamento claro e constante por um lado do nariz, com gosto salgado. Exige tratamento porque abre porta para meningite.

Diabetes insipidus — transitório em torno de 4,5%

Sede intensa e urina em grande volume, por queda do hormônio antidiurético. Na maior parte dos casos é temporário e se resolve em dias a semanas. A forma permanente é bem menos frequente, em torno de 3%.

Hiponatremia — cerca de 4,3%

Queda do sódio no sangue, tipicamente entre o quinto e o décimo dia. É a razão pela qual o acompanhamento não termina na alta. Cursa com náusea, confusão e fraqueza, e é a causa mais comum de reinternação.

Meningite — cerca de 1%

Quase sempre associada à fístula liquórica não tratada. Febre com dor de cabeça e rigidez de nuca no pós-operatório exige avaliação imediata.

Piora visual — cerca de 0,6%

O risco existe e precisa ser dito, mesmo sendo pequeno. Deve ser pesado contra o risco de perda visual progressiva pela compressão que já está acontecendo, que é bem maior em tumor sintomático.

Lesão da carótida — cerca de 0,1%

A complicação mais temida e a mais rara. É o motivo pelo qual anatomia individual, planejamento por imagem e navegação cirúrgica importam tanto nessa região.

O que a cirurgia transesfenoidal não faz

Não garante ressecção total — em tumores que invadem o seio cavernoso, retirar tudo pode custar mais do que deixar um resíduo sob controle. Não devolve integralmente a visão perdida há muito tempo. Não corrige, por si só, deficiências hormonais que já existiam antes da cirurgia. E não dispensa acompanhamento: adenoma tem taxa de recidiva ao longo dos anos, e o seguimento com imagem e dosagens é parte do tratamento, não um extra.

Não existe garantia de cura em cirurgia de hipófise. Existe indicação bem construída, técnica adequada e expectativa honesta — e desconfie de quem prometer mais do que isso.

Como é a recuperação, dia a dia

A dor não costuma ser o problema. O desconforto principal é nasal — sensação de nariz entupido, como uma sinusite — e melhora progressivamente ao longo de semanas, conforme a mucosa cicatriza. Não há cicatriz no rosto e o cabelo não é raspado.

Primeiras 72 horas

Internação com controle rigoroso de sódio, volume urinário e cortisol. É esta vigilância, e não a dor, que define o tempo de permanência. A maioria dos pacientes caminha e se alimenta no primeiro dia.

Primeiras semanas

Restrição a esforço, assoar o nariz, abaixar a cabeça e carregar peso — tudo que aumenta a pressão dentro do crânio e ameaça a reconstrução. Lavagem nasal conforme orientação. Retorno ao trabalho tipicamente em algumas semanas, conforme a atividade.

Seguimento

Reavaliação hormonal completa, campimetria quando havia déficit visual e ressonância de controle. O acompanhamento é conjunto entre neurocirurgia e endocrinologia e se estende por anos.

Como a Decisão é Construída

Cirurgia de hipófise não é decisão de um médico só

O tumor é neurocirúrgico, mas a doença é endócrina. Indicação, preparo e seguimento são construídos em conjunto — e essa é a variável que mais influencia o resultado a longo prazo.

Antes

Painel hormonal completo, campimetria e ressonância dedicada à sela. Definir se o tumor secreta, o quanto comprime e se existe alternativa clínica antes de indicar centro cirúrgico.

Durante

Endoscopia com ópticas anguladas e planejamento por navegação, respeitando o plano entre o tumor e a hipófise saudável. Preservar glândula é objetivo, não detalhe.

Depois

Reavaliação hormonal em janelas definidas, controle do sódio na segunda semana e imagem de seguimento. Formação em Neurooncologia na Universidade de Tsukuba, no Japão.

Perguntas Frequentes

As dúvidas que mais aparecem na consulta de quem acabou de receber a indicação de cirurgia de hipófise.

Vão abrir minha cabeça?
Não. Na via transesfenoidal o acesso é feito por dentro da narina, atravessando uma cavidade cheia de ar que fica atrás do nariz. O crânio não é aberto, o cérebro não é afastado e não há incisão no rosto ou no couro cabeludo. O cabelo também não é raspado. A craniotomia fica reservada para situações específicas em que o tumor cresceu muito para cima ou para os lados, além do alcance da via nasal — e mesmo nesses casos a discussão é individual.
Vou ficar com cicatriz no rosto?
Não há cicatriz visível. Todo o trabalho ocorre dentro da narina, e a mucosa nasal é deslocada e reposicionada, não removida. O que existe no pós-operatório é desconforto nasal, semelhante ao de uma sinusite, com sensação de entupimento e crostas por algumas semanas. Isso melhora progressivamente com lavagem nasal orientada, conforme a mucosa cicatriza.
Quanto tempo fico internado?
Alguns dias, e o motivo não é a dor. As primeiras 72 horas são de vigilância do sódio, do volume de urina e da função da glândula — a hipófise pode reagir à manipulação com alterações hormonais temporárias que precisam ser detectadas cedo. A maioria dos pacientes caminha e se alimenta já no primeiro dia. O acompanhamento não termina na alta: a queda de sódio costuma ocorrer entre o quinto e o décimo dia, quando o paciente já está em casa.
Vou precisar tomar hormônio para sempre?
Depende do estado da glândula antes da cirurgia e do quanto o tumor já a havia comprimido. Muitos pacientes que operam com função preservada mantêm a função depois, porque o objetivo técnico é justamente separar o tumor da hipófise saudável. Quem já chega com deficiência hormonal instalada frequentemente permanece com ela — a cirurgia retira o tumor, não regenera a glândula. A reposição, quando necessária, é ajustada com o endocrinologista e não impede uma vida normal.
Minha visão volta ao normal depois da cirurgia?
Melhora na grande maioria dos casos, mas melhora e normalização não são a mesma coisa. Em revisões com milhares de pacientes, o campo visual melhora em cerca de 87% — a recuperação completa, porém, ocorre em menos da metade. O fator que mais pesa é o tempo: quanto mais tempo o nervo passou comprimido, menor a chance de retorno integral. Por isso perda visual progressiva por tumor de hipófise não é um achado para reavaliar daqui a seis meses.
Meu exame deu prolactina alta. Preciso operar?
Na maior parte dos casos, não como primeira medida. O prolactinoma é o único tumor de hipófise em que o tratamento inicial costuma ser medicamentoso: a cabergolina normaliza a prolactina em 80% a 90% dos pacientes e reduz o volume do tumor em 60% a 80%. A cirurgia entra quando há resistência ou intolerância ao remédio, perda visual aguda, vazamento de líquor ou apoplexia. Se você recebeu indicação cirúrgica sem ter feito um teste adequado de tratamento clínico, vale uma segunda opinião antes de decidir.
O tumor pode voltar depois de retirado?
Pode, e por isso o seguimento faz parte do tratamento. Dois fatores pesam: se a ressecção foi completa e se o tumor invadia estruturas laterais como o seio cavernoso, onde retirar tudo nem sempre é possível com segurança. Quando resta um resíduo, ele nem sempre precisa de nova cirurgia — pode ser acompanhado por imagem, tratado clinicamente ou encaminhado para radiocirurgia, conforme o comportamento. O controle com ressonância e dosagens hormonais se estende por anos.
Como sei se estou vazando líquor em casa?
O sinal característico é um gotejamento claro, fino como água, por uma das narinas, que aumenta quando você abaixa a cabeça ou faz força, e costuma vir acompanhado de gosto salgado na garganta. Diferente da secreção comum do pós-operatório, não é espesso nem tem crosta. Se isso ocorrer, entre em contato imediatamente — o vazamento não tratado abre caminho para meningite. Febre com dor de cabeça e rigidez de nuca no pós-operatório também exige avaliação de urgência.

Tratamento Especializado

Tumores de Hipófise
em São Paulo

Dr. Wilson Morikawa Jr. — Neurocirurgia Funcional e Dor Crônica
CRM-SP 163410 · RQE 101438

Avaliação de adenomas hipofisários, craniofaringiomas e lesões da região selar, com indicação cirúrgica criteriosa — discutindo a alternativa clínica quando ela existe, e a via endoscópica transesfenoidal quando a cirurgia se justifica.

Hospitais Credenciados

Sírio-Libanês · Albert Einstein · Samaritano · São Luiz

Agende sua avaliação especializada:

Consultório

Rua Cristiano Viana, 401
Conjunto 209 — Pinheiros
São Paulo / SP

Atendimento

Segunda a Sexta
08h00 às 20h00

Modalidades

Consulta presencial
Teleconsulta disponível

Craniofaringioma — Sintomas, Diagnóstico e Tratamento Cirúrgico

Craniofaringioma — Sintomas, Diagnóstico e Tratamento Cirúrgico

Craniofaringioma é um tumor benigno raro da região selar e suprasselar do cérebro, originado de restos embrionários da bolsa de Rathke — estrutura embriológica que dá origem à hipófise. Apesar de benigno do ponto de vista histológico (não é câncer e não gera metástase), é considerado um dos tumores cirurgicamente mais desafiadores em neurocirurgia — sua localização o coloca em íntimo contato com o quiasma óptico, o hipotálamo, a hipófise e vasos cerebrais fundamentais.

Corresponde a 1 a 3% de todos os tumores intracranianos e a 5 a 10% dos tumores em crianças. Sua incidência tem distribuição bimodal — dois picos etários distintos: crianças e adolescentes entre 5 e 14 anos e adultos entre 50 e 70 anos. Os sintomas mais comuns envolvem três eixos: alterações visuais (compressão do quiasma), disfunções endócrinas (comprometimento hipofisário e hipotalâmico) e hipertensão intracraniana (por hidrocefalia). O tratamento moderno oferece opções cirúrgicas cada vez menos invasivas — cirurgia transesfenoidal endoscópica expandida, cirurgia transcraniana ou combinações com radioterapia — buscando o equilíbrio entre ressecção efetiva e preservação de função hipotalâmica e visual. Para visão completa, consulte o Guia Completo de Tumores Cerebrais.

Em Resumo

O que é

Tumor benigno epitelial raro da região selar/suprasselar, originado de restos embrionários da bolsa de Rathke — não é câncer.

Quão raro

1 a 3% dos tumores intracranianos. Em pediatria, chega a 5 a 10% — mais comum na infância proporcionalmente.

Distribuição Bimodal

Dois picos etários: crianças de 5 a 14 anos e adultos de 50 a 70 anos. Comportamento e variantes histológicas diferem entre os grupos.

Sintomas Cardinais

Tríade clássica: alteração visual (quiasma óptico) + disfunção endócrina (hipopituitarismo, diabetes insípido) + hidrocefalia (cefaleia, náuseas).

Duas Variantes Histológicas

Adamantinomatoso (90% em crianças, mutação CTNNB1) e Papilar (90% em adultos, mutação BRAF V600E).

Diagnóstico

Ressonância magnética com contraste e protocolo de sela turca. Aspecto típico: componente cístico + sólido + calcificações.

Tratamento

Cirurgia é a principal modalidade — transesfenoidal endoscópica ou transcraniana conforme extensão. Radioterapia adjuvante em casos selecionados.

Prognóstico

Sobrevida 80-90% em 10 anos. Recidiva ocorre em 20-50% dos casos. Sequelas endócrinas/hipotalâmicas frequentes.

O que é o Craniofaringioma — Origem Embriológica

O craniofaringioma é um tumor epitelial benigno com origem única no cérebro — deriva de restos embrionários da bolsa de Rathke, invaginação embrionária que forma a adeno-hipófise. Quando pequenos ninhos dessas células ficam retidos ao longo da trajetória embriológica, podem, décadas depois, dar origem ao tumor. Por isso, apesar do potencial de crescimento, é considerado uma lesão disembriogenética, não uma neoplasia agressiva.

Localiza-se tipicamente na região selar e suprasselar — dentro ou acima da sela turca (compartimento ósseo que abriga a hipófise). Esta topografia coloca o tumor em contato direto com estruturas altamente sensíveis: quiasma óptico (visão), hipotálamo (regulação hormonal, temperatura, sono, comportamento), haste hipofisária, terceiro ventrículo, artérias do polígono de Willis. É essa relação anatômica — não a biologia do tumor — que torna o craniofaringioma um dos tumores mais desafiadores em neurocirurgia.

Anatomia da Região Selar-Suprasselar

Sela Turca

Compartimento ósseo no assoalho do crânio (osso esfenoide) que abriga a hipófise e o infundíbulo (haste hipofisária).

Região Suprasselar

Espaço acima da sela — contém o quiasma óptico, hipotálamo inferior, artérias comunicantes e a cisterna quiasmática.

Terceiro Ventrículo

Ventrículo central do sistema ventricular — sua base é formada pelo hipotálamo. Tumores grandes podem invadir e causar hidrocefalia.

Quiasma Óptico

Cruzamento das fibras nasais do nervo óptico. Sua compressão gera hemianopsia bitemporal — perda da visão periférica.

Variantes Histológicas — Adamantinomatoso vs Papilar

Historicamente considerados um único tumor, os craniofaringiomas hoje são reconhecidos como duas doenças biologicamente distintas, com genética, apresentação clínica e potencial terapêutico diferentes:

CaracterísticaAdamantinomatosoPapilar
Faixa etária Predomina em crianças (5-14 anos) — 90% Predomina em adultos (50-70 anos) — 90%
Mutação genética CTNNB1 (beta-catenina) BRAF V600E (mesma mutação do melanoma)
Aspecto na RM Cístico + sólido + calcificações abundantes Predominantemente sólido, sem calcificações típicas
Conteúdo cístico Líquido tipo "óleo de motor" (colesterol) Cistos incomuns; quando presentes, líquido claro
Aderência hipotalâmica Muito aderente — cirurgia mais desafiadora Menos aderente — ressecção geralmente mais completa
Terapia-alvo Ensaios com inibidores da via Wnt (experimental) Dabrafenib + Trametinib (inibidores BRAF/MEK) — nova fronteira

Importante: a identificação da mutação BRAF V600E em craniofaringiomas papilares abriu caminho para terapia-alvo molecular — em casos selecionados, o uso de dabrafenib + trametinib pode reduzir o volume tumoral antes ou depois da cirurgia. É uma das mudanças mais importantes recentes no tratamento desses tumores.

Sintomas — Três Eixos de Manifestação

Os sintomas do craniofaringioma agrupam-se em três eixos principais definidos pela anatomia local: compressão do quiasma óptico (eixo visual), comprometimento hipotálamo-hipofisário (eixo endócrino) e obstrução do fluxo liquórico (eixo da hipertensão intracraniana):

1

Alterações Visuais — Compressão do Quiasma

Sintoma cardinal da apresentação. Hemianopsia bitemporal (perda da visão periférica lateral) é o achado clássico, mas apresentações atípicas são comuns: perda de acuidade unilateral, escotomas, redução do campo visual em áreas específicas. Atrofia óptica pode ser vista na fundoscopia em casos avançados. Diplopia é menos comum. Perda visual progressiva sem causa aparente sempre exige RM cerebral com contraste.

2

Disfunção Endócrina — Hipopituitarismo e Diabetes Insípido

Presente em 80-90% dos casos ao diagnóstico. Compromete de forma variável cada eixo hormonal:

GH: baixa estatura em crianças, fadiga em adultos · LH/FSH: atraso puberal, hipogonadismo, infertilidade · TSH: hipotireoidismo · ACTH: insuficiência adrenal · Prolactina: hiperprolactinemia por efeito haste · ADH (vasopressina): diabetes insípido (poliúria e polidipsia intensas).

3

Hipertensão Intracraniana — Hidrocefalia

Tumores grandes podem obstruir o terceiro ventrículo, causando hidrocefalia. Sintomas: cefaleia (frequentemente matinal e intensa), náuseas e vômitos, papiledema na fundoscopia, alteração do nível de consciência em casos avançados. Em crianças, pode haver aumento do perímetro cefálico e abaulamento da fontanela em lactentes.

4

Alterações Hipotalâmicas — Comportamento e Metabolismo

Comprometimento do hipotálamo (por invasão tumoral ou consequência cirúrgica) gera: obesidade hipotalâmica (ganho de peso severo e refratário), alteração da regulação da temperatura corporal, distúrbios do sono-vigília, alterações comportamentais e cognitivas, e em crianças, distúrbios da puberdade (precoce ou tardia). Essas manifestações têm impacto profundo na qualidade de vida.

Diferenças na Apresentação — Crianças vs Adultos

Crianças (5-14 anos)

Predomínio de: retardo de crescimento (baixa estatura), atraso puberal, obesidade hipotalâmica, dificuldade escolar, cefaleia. Sintomas visuais frequentemente menos evidentes na apresentação — descobertos em exame oftalmológico dirigido.

Adultos (50-70 anos)

Predomínio de: perda visual como queixa principal, disfunção sexual (hipogonadismo), fadiga crônica, cefaleia persistente. Baixa estatura e obesidade hipotalâmica menos relevantes por já ter atingido crescimento completo.

Sinais de Alerta — Avaliação em Horas

Situações que exigem atendimento imediato

Certas manifestações do craniofaringioma configuram emergência médica:

  • Perda visual rápida ou súbita — janela terapêutica reduzida para preservação
  • Rebaixamento do nível de consciência — pode indicar hidrocefalia aguda
  • Poliúria intensa (mais de 3 litros/dia) e sede intensa — sinais de diabetes insípido descompensado
  • Náuseas, vômitos e cefaleia intensa matinal — sinais de hipertensão intracraniana
  • Fadiga extrema, hipotensão, hiponatremia — insuficiência adrenal aguda (risco de choque)
  • Convulsão de instalação recente — especialmente em criança sem histórico prévio
  • Alteração comportamental súbita em criança/adolescente com tumor conhecido

Diagnóstico — Combinação Radiológica, Endócrina e Visual

O diagnóstico do craniofaringioma exige avaliação multimodal — imagem, dosagem hormonal e avaliação oftalmológica caminham juntas desde a suspeita clínica:

1. Ressonância Magnética com Contraste — Padrão-Ouro

Exame essencial. Protocolo específico de sela turca com sequências T1, T2, FLAIR, FIESTA/CISS e contraste (gadolínio). Achados típicos:

Componente Sólido

Isso ou hipointenso em T1, hiperintenso em T2, com realce heterogêneo após contraste.

Componente Cístico

Sinal variável — pode ser hipertintenso em T1 (adamantinomatoso — aspecto de "óleo de motor") ou hipointenso em T1 e hiperintenso em T2 (papilar).

Calcificações

Frequentes na variante adamantinomatosa — melhor visualizadas em tomografia (TC) complementar. Praticamente ausentes na papilar.

Relação Anatômica

Define localização (intraselar, suprasselar, retrosselar), relação com quiasma, hipotálamo, terceiro ventrículo — essencial para planejamento cirúrgico.

2. Painel Endócrino Completo

Avaliação de todos os eixos hipofisários antes de qualquer tratamento:

  • Eixo somatotrófico: IGF-1, GH (basal ou estimulado)
  • Eixo adrenal: Cortisol basal, ACTH, teste de estímulo se necessário
  • Eixo tireoidiano: TSH, T4 livre
  • Eixo gonadotrófico: LH, FSH, testosterona/estradiol
  • Prolactina — elevações moderadas por efeito haste
  • Eixo neuro-hipofisário: sódio sérico, osmolaridade sérica e urinária (diagnóstico de diabetes insípido)

3. Avaliação Oftalmológica Completa

Campimetria visual computadorizada (Humphrey ou Goldmann) — mapeia perda visual objetivamente. Fundoscopia para atrofia óptica ou papiledema. OCT do nervo óptico — mede espessura da camada de fibras nervosas, marcador prognóstico.

4. Tomografia Computadorizada Complementar

Avalia melhor calcificações (invisíveis em RM), essenciais no diagnóstico diferencial da variante adamantinomatosa. Também útil para planejamento cirúrgico (anatomia óssea da base do crânio).

Diagnósticos Diferenciais Principais

Adenoma Hipofisário

Tumor intraselar com extensão suprasselar. Ausência de calcificações. Diferenciado por marcadores endócrinos (prolactinoma, acromegalia) e aspecto de RM.

Cisto da Bolsa de Rathke

Lesão cística benigna da mesma origem embriológica, mas sem componente sólido. Aspecto em RM diferente. Frequentemente assintomático.

Meningioma Selar/Suprasselar

Tumor extra-axial de dura-máter. Realce homogêneo e "cauda dural". Ausência de componente cístico típico. Base ampla.

Glioma Hipotalâmico ou Óptico

Tumor infiltrativo do hipotálamo ou vias ópticas. Mais comum em crianças. Distinção por aspecto em RM (infiltrativo, sem calcificação, sem componente cístico predominante).

Tratamento — Cirurgia é a Principal Modalidade

O tratamento do craniofaringioma é fundamentalmente cirúrgico. A radioterapia é adjuvante em casos selecionados, e a terapia-alvo molecular (BRAF/MEK) é uma opção emergente para variantes papilares. Os objetivos: ressecção segura e preservação de função hipotalâmica, visual e endócrina. A ressecção total é o ideal — mas quando o risco hipotalâmico é proibitivo, a estratégia moderna aceita ressecção parcial + radioterapia adjuvante.

Princípios da Decisão Cirúrgica

  1. 1Ressecção total é o objetivo quando possível — reduz risco de recidiva.
  2. 2Preservação hipotalâmica prevalece sobre ressecção completa quando o tumor está aderido — sequelas hipotalâmicas comprometem qualidade de vida.
  3. 3Preservação visual é prioridade — deficit visual pré-operatório pode ser reversível se o tumor for descomprimido rapidamente.
  4. 4Classificação hipotalâmica (Puget) auxilia na decisão — grau 0 (sem contato), 1 (deforma), 2 (invade) orientam agressividade cirúrgica.
  5. 5Radioterapia adjuvante considerada em ressecções subtotais para reduzir risco de recidiva.
Via Endoscópica · Mínima Invasão

Cirurgia Transesfenoidal Endoscópica Expandida

Extended Endoscopic Endonasal Approach (EEA)

Acesso pela narina, sem cicatriz visível externamente. Utiliza endoscópios de alta definição e instrumentais especiais para chegar à sela turca e região suprasselar. Permite ressecção de tumores intraselar, infraquiasmáticos e retroquiasmáticos com excelente visualização direta. Requer neurocirurgia especializada e frequentemente equipe multidisciplinar com otorrinolaringologia.

Indicação: tumores intraselar ou com extensão suprasselar limitada, tumores retroquiasmáticos ou infraquiasmáticos. Menor morbidade que a via transcraniana em casos bem selecionados.
Via Craniotomia · Tumores Extensos

Cirurgia Transcraniana

Vias pterional, subfrontal, transcalosa, orbito-zigomática

Acesso pelo crânio, escolhendo a via de acordo com a extensão e localização do tumor. Necessária em tumores com grande componente suprasselar, invasão de terceiro ventrículo, extensão retrosselar significativa ou anatomia desfavorável para via endoscópica. Cirurgia mais extensa, com maior tempo de recuperação, mas indispensável em certas apresentações.

Indicação: tumores predominantemente suprasselar ou com extensão para terceiro ventrículo, hipotálamo ou vasos importantes. Combinação com via endoscópica é opção em tumores gigantes.
Adjuvante · Casos Selecionados

Radioterapia Fracionada e Radiocirurgia

IMRT, prótons ou Gamma Knife/CyberKnife

Indicada quando a ressecção cirúrgica é incompleta ou em recidivas. Modalidades: radioterapia fracionada convencional (IMRT), radioterapia com prótons (reduz dose em estruturas adjacentes — preferencial em crianças), radiocirurgia estereotáxica para pequenos residuais bem definidos. Controle tumoral em 80-90% dos casos, mas risco de hipopituitarismo tardio e outras complicações.

Indicação: ressecção subtotal, tumor residual, recidiva, casos não cirúrgicos. Uso restrito em crianças pequenas por risco de sequelas neurocognitivas — prefere-se prótons quando disponível.
Terapia-Alvo · Variante Papilar

Dabrafenib + Trametinib — Inibidores BRAF/MEK

Terapia molecular para papilares com mutação BRAF V600E

Nova fronteira no tratamento do craniofaringioma papilar. A mutação BRAF V600E (presente em 90% dos papilares) torna esses tumores sensíveis à combinação de dabrafenib (inibidor BRAF) e trametinib (inibidor MEK) — mesma classe usada em melanoma. Pode reduzir volume tumoral significativamente, sendo usado em cenários de tumor grande pré-cirurgia, recidiva ou paciente sem condições cirúrgicas.

Indicação: craniofaringioma papilar com BRAF V600E confirmado — em recidiva, tumor grande pré-cirúrgico ou paciente inoperável. Requer confirmação molecular. Uso off-label em muitos países, com evidência crescente em estudos.

Complicações Endócrinas — Manejo Vitalício

Diferente de muitos tumores cerebrais em que o objetivo é a "cura", no craniofaringioma o manejo é frequentemente vitalício. Mesmo com cirurgia bem-sucedida, comprometimentos endócrinos são a regra — pré-existentes ou consequências cirúrgicas. As reposições hormonais adequadas restauram qualidade de vida:

Insuficiência Adrenal

Hidrocortisona — reposição vitalícia. Doses de estresse em situações de doença/cirurgia. Emergência potencial se descontinuada.

Hipotireoidismo

Levotiroxina diária — dose individualizada por T4 livre. Iniciar sempre APÓS reposição de cortisol.

Diabetes Insípido

Desmopressina (DDAVP) — spray nasal, comprimido ou injeção. Reposição da vasopressina para controle da poliúria.

Deficiência de GH

Somatropina — subcutânea diária. Fundamental em crianças (crescimento). Em adultos, melhora composição corporal e qualidade de vida.

Hipogonadismo

Testosterona (homens) ou estrogênio-progesterona (mulheres). Fundamental em adolescentes para puberdade e desenvolvimento.

Obesidade Hipotalâmica

Complicação de manejo difícil. Estratégia multiprofissional: nutrição, endocrinologia, atividade física, medicamentos específicos. Prevenção cirúrgica quando possível.

Recuperação Pós-Operatória e Acompanhamento

Internação

Via endoscópica: 3-5 dias. Via transcraniana: 5-10 dias. Pode envolver UTI para monitoramento neurológico e endócrino nas primeiras 48-72 horas.

Manejo Endócrino Precoce

Monitoramento intensivo do eixo neuro-hipofisário — diabetes insípido pode aparecer de forma imediata (fase precoce), transitória ou tardia. Reposição de hidrocortisona sempre iniciada precocemente.

Avaliação Visual

Campimetria pós-operatória em 4-6 semanas — pode melhorar significativamente após descompressão do quiasma. OCT de nervo óptico como marcador prognóstico.

Retorno a Atividades

Atividades leves em 4-6 semanas após transesfenoidal; 6-8 semanas após transcraniana. Retorno escolar ou trabalho após avaliação endócrina e visual completas.

Reabilitação Multidisciplinar

Endocrinologia, oftalmologia, nutrição, psicologia, terapia ocupacional. Em crianças, acompanhamento com pediatria endocrinológica é fundamental.

Seguimento Radiológico

RM aos 3, 6 e 12 meses; depois anual por 5 anos e semestral/anual a longo prazo — recidiva pode ocorrer 5-10 anos depois.

Perguntas Frequentes sobre Craniofaringioma

Craniofaringioma é câncer?

Não. Craniofaringioma não é câncer. É um tumor benigno — não infiltra tecido normal de forma difusa (embora possa aderir a estruturas adjacentes) e não gera metástase. O que o torna desafiador não é a biologia agressiva, mas sim sua localização anatômica em contato com hipotálamo, quiasma óptico e hipófise. Com tratamento adequado, sobrevida em 10 anos é de 80-90%.

Por que o craniofaringioma é considerado tão "desafiador" se é benigno?

Por três razões:

1. Localização crítica: em íntimo contato com hipotálamo, quiasma óptico, hipófise, terceiro ventrículo e vasos importantes. Cada milímetro conta na cirurgia.

2. Aderência ao hipotálamo: especialmente na variante adamantinomatosa (mais comum em crianças) — ressecção agressiva pode causar sequelas hipotalâmicas permanentes (obesidade, distúrbios de sono, temperatura, comportamento).

3. Alta taxa de recidiva mesmo após ressecção aparentemente completa (20-50%), exigindo seguimento vitalício e retratamentos.

Meu filho tem craniofaringioma. É tratável?

Sim, é tratável — e o prognóstico de sobrevida é bom. Sobrevida em 10 anos ultrapassa 80-90% em crianças. O desafio maior não é a mortalidade, mas sim a qualidade de vida a longo prazo: reposições hormonais vitalícias, risco de obesidade hipotalâmica, impacto no crescimento e desenvolvimento puberal. Tratamento em centros pediátricos experientes, com equipe multidisciplinar (neurocirurgia, endocrinologia, oncologia, oftalmologia, nutrição), é fundamental para melhores resultados.

Cirurgia vai curar completamente?

Depende da possibilidade de ressecção total preservando estruturas críticas. Em tumores bem selecionados, ressecção total é possível em 50-80% dos casos com bom controle a longo prazo. Em tumores com aderência hipotalâmica importante, ressecção parcial planejada + radioterapia adjuvante frequentemente é a estratégia preferida — troca-se um pouco de risco de recidiva por preservação de função. Independentemente da estratégia, reposições hormonais frequentemente são vitalícias.

O que é obesidade hipotalâmica e por que é tão temida?

Obesidade hipotalâmica é ganho de peso severo e refratário causado por lesão no hipotálamo — centro regulador de saciedade, gasto energético e comportamento alimentar. Ocorre em 20-50% dos casos após cirurgia agressiva de craniofaringioma. Não responde bem a dieta e exercício convencionais. É temida porque impacta profundamente a qualidade de vida e traz comorbidades (diabetes, hipertensão, distúrbios do sono). Prevenção — estratégia cirúrgica que preserva hipotálamo — é a melhor abordagem quando anatomicamente possível.

O que é diabetes insípido e como se trata?

Diabetes insípido (DI) — não confundir com diabetes mellitus (glicose) — é a deficiência do hormônio antidiurético (ADH/vasopressina), produzido no hipotálamo e armazenado na neuro-hipófise. O paciente apresenta poliúria intensa (urinar grandes volumes de urina diluída) e polidipsia (sede extrema). Sem tratamento, causa desidratação e distúrbios eletrolíticos graves. Tratamento: desmopressina (DDAVP) — versão sintética da vasopressina — em spray nasal, comprimido ou injeção. Restaura completamente a qualidade de vida quando bem dosada.

Preciso tomar remédio para o resto da vida?

Provavelmente sim, mas de forma que restaura qualidade de vida. A maioria dos pacientes com craniofaringioma acaba precisando de reposições vitalícias — hidrocortisona (cortisol), levotiroxina (hormônio tireoidiano), desmopressina (para DI), e frequentemente hormônios sexuais e GH. Cada um é uma reposição de algo que o corpo deixou de produzir — não é "tratamento contra doença", é substituição fisiológica. Bem ajustadas, essas reposições permitem vida normal — mas exigem disciplina e acompanhamento endocrinológico regular.

Existe tratamento medicamentoso além da reposição hormonal?

Sim, para a variante papilar (adultos). A descoberta da mutação BRAF V600E em 90% dos craniofaringiomas papilares abriu caminho para terapia-alvo molecular: dabrafenib + trametinib (mesma combinação usada em melanoma). Pode ser usada em recidivas, tumores muito grandes pré-cirurgicos ou pacientes inoperáveis. Reduz volume tumoral significativamente. Ainda é uso restrito e frequentemente off-label, mas as evidências estão crescendo. Para a variante adamantinomatosa (crianças), estudos com inibidores da via Wnt estão em andamento — ainda experimentais.

Vale a pena buscar segunda opinião?

Sim — praticamente sempre. Craniofaringioma é tumor raro e complexo. A decisão entre via cirúrgica (endoscópica vs transcraniana), agressividade da ressecção (total vs parcial preservando hipotálamo), momento da radioterapia adjuvante, e uso de terapia molecular tem nuances importantes que dependem de expertise específica. Segunda opinião especializada em centros com alto volume:

Confirma o diagnóstico e a variante · Discute todas as opções cirúrgicas · Avalia risco/benefício individualizado · Coordena manejo multidisciplinar de longo prazo.

O plano de saúde cobre o tratamento?

Sim. Consulta com neurocirurgião e endocrinologista, ressonância magnética com protocolo de sela turca, cirurgia transesfenoidal endoscópica, cirurgia transcraniana, radioterapia e radiocirurgia, exames endócrinos e medicamentos de reposição hormonal são coberturas obrigatórias da maioria dos planos para indicações reconhecidas. Casos que envolvem tecnologias específicas (radioterapia com prótons, terapia-alvo BRAF/MEK) exigem documentação mais robusta. O escritório auxilia no preparo da documentação para o convênio quando necessário.

Dr. Wilson Morikawa Jr.
Tratamento Especializado

Craniofaringioma em São Paulo

Dr. Wilson Morikawa Jr. — Neurocirurgião · CRM-SP 163.410 · RQE 101.438

Craniofaringioma é um tumor raro e altamente complexo, cuja abordagem exige equipe multidisciplinar experiente — neurocirurgia com expertise em cirurgia da base do crânio, endocrinologia, oftalmologia, oncologia e nutrição. A decisão terapêutica é individualizada e envolve ponderar ressecção ideal versus preservação de função hipotalâmica e visual. Segunda opinião e teleconsulta disponíveis para pacientes de outras cidades. Para visão completa do cluster, consulte o Guia Completo de Tumores Cerebrais e os posts relacionados Adenoma Hipofisário e Acromegalia.

Cirurgia — Hospital Sírio-Libanês · Hospital Albert Einstein · Hospital Samaritano · Hospital São Luiz
Agendar Consulta pelo WhatsApp

Schwannoma Vestibular (Neuroma do Acústico): Sintomas e Tratamento

Schwannoma Vestibular (Neuroma do Acústico): Sintomas, Diagnóstico e Tratamento

Schwannoma vestibular — também conhecido pelo nome antigo de neuroma do acústico — é um tumor benigno de crescimento lento originado das células de Schwann do nervo vestibulococlear (VIII par craniano). Apesar do termo "tumor" gerar preocupação, é uma lesão benigna, não maligna, sem potencial metastático, com crescimento tipicamente muito lento (média de 1 a 2 mm por ano). Muitos pacientes convivem com o tumor por anos sem qualquer necessidade de intervenção.

Corresponde a 6 a 9% de todos os tumores intracranianos e é a causa mais comum de perda auditiva neurossensorial unilateral progressiva em adultos. Em 95% dos casos é unilateral e esporádico; os 5% restantes, bilaterais, associam-se à Neurofibromatose tipo 2 (NF2) — condição genética que exige acompanhamento específico. O tratamento moderno oferece três estratégias distintas — observação vigilante, microcirurgia e radiocirurgia estereotáxica — e a decisão depende de tamanho do tumor, idade, audição residual e sintomas. Para visão completa, consulte o Guia Completo de Tumores Cerebrais.

Em Resumo

O que é

Tumor benigno de crescimento lento originado das células de Schwann do nervo vestibulococlear (VIII par) — não é câncer.

Quão comum

6 a 9% dos tumores intracranianos. Causa mais comum de perda auditiva unilateral progressiva em adultos.

Sintoma Cardinal

Perda auditiva unilateral progressiva — presente em mais de 90% dos pacientes ao diagnóstico. Frequentemente acompanhada de zumbido.

Crescimento

Média de 1 a 2 mm por ano. Alguns tumores ficam estáveis por décadas; outros crescem mais rápido.

Diagnóstico

Ressonância magnética com contraste (FIESTA/CISS) — padrão-ouro. Complementada por audiometria e BERA.

Classificação Koos

Koos I a IV — classifica pelo tamanho e envolvimento de estruturas. Orienta decisão terapêutica.

Tratamento

Três opções: observação (tumores pequenos), microcirurgia (grandes ou sintomáticos), radiocirurgia (Gamma Knife) em casos selecionados.

Genética

Casos bilaterais ou em jovens exigem investigação para Neurofibromatose tipo 2 (NF2) — mutação no gene NF2 no cromossomo 22.

O que é o Schwannoma Vestibular — Anatomia da Lesão

O schwannoma vestibular é um tumor benigno originado das células de Schwann — células que produzem a bainha de mielina que envolve os nervos periféricos. Apesar de estar dentro do crânio, o nervo vestibulococlear (VIII par) tem parte periférica revestida por essas células, o que o torna suscetível a essa neoplasia. O tumor não infiltra o nervo: ele o comprime e o desloca, o que é uma informação importante para o planejamento cirúrgico e para o prognóstico funcional.

A nomenclatura antiga "neuroma do acústico" persiste na cultura popular e ainda aparece em laudos, mas o termo moderno é schwannoma vestibular — mais preciso, porque o tumor nasce no ramo vestibular (equilíbrio) e não no ramo coclear (audição). A perda auditiva ocorre por compressão indireta do ramo coclear e da irrigação sanguínea, não por comprometimento primário.

Localização — Ângulo Pontocerebelar

Anatomicamente, o schwannoma vestibular ocupa uma região estratégica chamada ângulo pontocerebelar (APC) — espaço entre o cerebelo, o tronco cerebral e o osso temporal. O tumor pode ter dois padrões de crescimento:

Intracanalicular

Confinado ao meato acústico interno (MAI) — canal ósseo dentro do osso temporal. Tumores pequenos (Koos I), frequentemente assintomáticos ou com sintomas auditivos isolados.

Extracanalicular

Cresce do meato para o ângulo pontocerebelar, podendo comprimir cerebelo, tronco, nervo trigêmeo, facial e vasos importantes. Sintomas mais variados conforme tamanho.

A proximidade com nervo facial (VII par), nervo trigêmeo (V par) e tronco cerebral torna a cirurgia tecnicamente delicada — a preservação funcional exige microcirurgia com neuromonitorização contínua.

Genética — Esporádico vs Neurofibromatose Tipo 2

A imensa maioria dos schwannomas vestibulares é esporádica — sem componente hereditário, unilateral, geralmente diagnosticada entre 40 e 60 anos. Mas alguns cenários exigem investigação genética:

Esporádico (95%)

Unilateral, sem história familiar. Idade típica 40-60 anos. Sem lesões em outros locais. Não requer investigação genética adicional.

NF2 (5%) — Neurofibromatose Tipo 2

Bilateral ou início antes dos 30 anos. Mutação no gene NF2 (cromossomo 22). Associado a meningiomas múltiplos, ependimomas medulares e outros schwannomas. Aconselhamento genético essencial.

Sintomas — Como o Schwannoma Vestibular se Manifesta

Os sintomas do schwannoma vestibular são geralmente insidiosos e progressivos. Muitos pacientes atribuem os sinais precoces ao envelhecimento ou a fatores comuns, atrasando o diagnóstico em meses ou anos. Os quatro grupos de manifestação mais frequentes:

1

Perda Auditiva Unilateral Progressiva

Sintoma cardinal — presente em mais de 90% dos casos ao diagnóstico. Perda gradual da audição em um só ouvido, frequentemente notada como dificuldade para entender conversas ao telefone ou em ambientes ruidosos. Perda unilateral progressiva sem causa aparente sempre justifica investigação com RM. Raramente instala-se de forma súbita.

2

Zumbido (Tinnitus) Unilateral

Zumbido persistente no mesmo lado da perda auditiva — frequentemente descrito como som agudo, contínuo ou pulsátil. Presente em 60 a 80% dos pacientes. Pode ser o primeiro sintoma antes mesmo da perda auditiva perceptível.

3

Desequilíbrio e Vertigem

Sensação de instabilidade, tontura ao girar a cabeça, dificuldade em ambientes escuros ou terrenos irregulares. Vertigem rotatória aguda é menos comum — o cérebro se adapta ao déficit vestibular lento. Presente em cerca de 50% dos casos.

4

Compressão de Nervos Adjacentes (tumores grandes)

Em tumores maiores (Koos III-IV), o crescimento pode comprimir o nervo trigêmeo (dormência ou dor facial), o nervo facial (fraqueza — raro na apresentação, mais em pós-operatório), e em casos avançados o cerebelo e tronco cerebral, causando ataxia, cefaleia e sintomas de hipertensão intracraniana.

Sinais de Alerta — Avaliação Prioritária

Situações que exigem avaliação neurocirúrgica urgente

Schwannomas grandes ou com crescimento rápido podem gerar complicações neurológicas sérias. Procure avaliação imediata em caso de:

  • Cefaleia intensa e progressiva — especialmente matinal, com náuseas ou vômitos (sinais de hipertensão intracraniana)
  • Alteração súbita da marcha ou ataxia cerebelar (perda de coordenação)
  • Fraqueza facial de instalação recente
  • Dificuldade para engolir ou alteração da voz (comprometimento de nervos cranianos baixos)
  • Alteração do nível de consciência ou sonolência excessiva
  • Perda auditiva súbita (menos comum, mas exige investigação em dias)

Diagnóstico — Como Confirmar Schwannoma Vestibular

O diagnóstico é clínico-radiológico, combinando avaliação otoneurológica com exames de imagem específicos:

1. Ressonância Magnética com Contraste — Padrão-Ouro

A RM de encéfalo com sequências específicas para APC (FIESTA/CISS) e injeção de gadolínio é o exame definitivo. Detecta tumores a partir de 2-3 mm, define localização exata (intracanalicular vs extracanalicular), tamanho, relação com nervo facial, tronco e cerebelo. Sempre solicitar RM com contraste — sem contraste pode não visualizar tumores pequenos.

2. Audiometria e Discriminação Vocal

Documenta o padrão da perda auditiva — tipicamente perda neurossensorial de altas frequências com discriminação vocal desproporcionalmente reduzida (paciente ouve o som mas não entende as palavras). Padrão sugestivo de lesão retrococlear.

3. BERA — Potencial Evocado Auditivo do Tronco Encefálico

Complementa a audiometria. Prolongamento da latência da onda V e da diferença interaural I-V sugere lesão retrococlear. Menos sensível que RM, mas útil na investigação inicial.

4. Testes Vestibulares

Videonistagmografia (VNG) e VEMP avaliam função vestibular residual — informação útil no planejamento cirúrgico e no prognóstico de recuperação do equilíbrio pós-operatório.

Classificação Koos — Estadiamento por Tamanho

A Classificação de Koos (1976) é o sistema mais utilizado internacionalmente. Divide os tumores em 4 graus conforme tamanho e envolvimento das estruturas do APC — orienta diretamente a decisão terapêutica:

GrauTamanho / LocalizaçãoConduta Habitual
Koos I Intracanalicular puro (dentro do MAI) Observação — RM seriada. Cirurgia/radiocirurgia se progressão sintomática.
Koos II Extensão para APC até 2 cm Observação, radiocirurgia ou microcirurgia — decisão individualizada por idade, audição e sintomas.
Koos III APC 2 a 3 cm, sem compressão do tronco Microcirurgia ou radiocirurgia — depende do perfil clínico. Radiocirurgia geralmente até 3 cm.
Koos IV Maior que 3 cm ou com compressão do tronco cerebral Microcirurgia — tumores grandes com efeito de massa exigem descompressão cirúrgica.

Tratamento — Observação, Microcirurgia ou Radiocirurgia?

O schwannoma vestibular tem três estratégias terapêuticas legítimas, cada uma com indicações precisas. A decisão é individualizada e considera: tamanho do tumor (Koos), taxa de crescimento em RM seriada, idade e comorbidades do paciente, audição residual, sintomas e preferências pessoais. Não existe protocolo universal.

Quando Cada Estratégia é Indicada

  1. 1Observação vigilante: Koos I ou II pequenos, assintomáticos, especialmente em idosos.
  2. 2Radiocirurgia (Gamma Knife/CyberKnife): Koos I a III até 3 cm, sem indicação absoluta de descompressão.
  3. 3Microcirurgia: tumores grandes (Koos IV), com efeito de massa, pacientes jovens ou casos com falha de radiocirurgia.
  4. 4Crescimento documentado em RM seriada é gatilho para intervenção mesmo em tumores inicialmente observados.
Estratégia 1 · Não Invasiva

Observação Vigilante — "Watch and Wait"

Acompanhamento com RM seriada

Muitos schwannomas vestibulares crescem tão lentamente que não justificam intervenção — especialmente em pacientes idosos, com sintomas leves e audição funcional. A conduta é reavaliação por RM em intervalos definidos:

Protocolo típico: RM aos 6 meses, aos 12 meses, depois anual por 5 anos. Estabilizado = intervalos maiores. Crescimento > 2 mm/ano = considerar tratamento ativo.
Estratégia 2 · Não Invasiva

Radiocirurgia Estereotáxica — Gamma Knife / CyberKnife

Dose única de radiação de alta precisão

Radiação focal em dose única (12-13 Gy no volume tumoral) que interrompe o crescimento do tumor sem cirurgia aberta. Ambulatorial, sem internação. Controle do crescimento em 90-95% dos casos a longo prazo. Vantagens: sem anestesia geral, sem incisão, recuperação imediata.

Indicação: tumores Koos I a III até 3 cm, pacientes com boa audição residual (busca preservação), idosos ou comorbidades cirúrgicas. Contraindicação relativa em tumores muito grandes ou com efeito de massa.
Estratégia 3 · Cirurgia Aberta

Microcirurgia — Via Retrossigmoidea

Acesso mais versátil e amplamente utilizado

Acesso pela região posterior ao osso mastoide, permite preservação auditiva em tumores selecionados e boa visualização do nervo facial. Neuromonitorização intraoperatória contínua do VII par (facial) é padrão obrigatório. Ressecção completa possível em mais de 90% dos casos.

Indicação: tumores de qualquer tamanho, especialmente aqueles com audição preservada onde há chance de preservação. Via mais frequentemente utilizada.
Estratégia 3 · Variante

Microcirurgia — Via Translabiríntica

Sacrifício auditivo para máxima ressecção

Acesso através do labirinto — sacrifica audição no lado operado, mas oferece a melhor visualização do nervo facial em toda sua extensão, aumentando a chance de preservação da função facial. Indicada quando a audição já está muito comprometida.

Indicação: pacientes sem audição útil residual, tumores grandes onde a preservação facial é prioritária.
Estratégia 3 · Variante

Microcirurgia — Via Fossa Média

Tumores pequenos intracanaliculares

Acesso pela fossa craniana média — reservado para tumores pequenos, exclusivamente intracanaliculares em pacientes com boa audição, buscando ressecção completa com preservação auditiva máxima. Técnica exigente, indicação restrita.

Indicação: tumores Koos I intracanaliculares com audição preservada em pacientes jovens.

Preservação do Nervo Facial — Escala House-Brackmann

A função do nervo facial (VII par) é o principal desfecho funcional da cirurgia. É medida pela Escala House-Brackmann (I a VI):

GrauFunção Facial
INormal em todas as áreas
IIDisfunção leve — assimetria mínima ao movimento
IIIModerada — assimetria evidente, mas oclusão ocular completa
IVModeradamente grave — oclusão ocular incompleta
VGrave — movimento mínimo
VIParalisia total

Cirurgia moderna com neuromonitorização contínua preserva função facial Grau I-II em 85-95% dos tumores até Koos III. Em Koos IV a taxa cai para 70-85%. A radiocirurgia preserva função facial em mais de 95% dos casos, mas não remove o tumor — apenas controla o crescimento.

Recuperação Pós-Tratamento

Microcirurgia — Internação

4 a 7 dias, sendo 1-2 dias em UTI para monitoramento neurológico. Retirada de pontos em 10-14 dias.

Microcirurgia — Retorno Atividades

Atividades leves em 3-4 semanas. Trabalho de escritório em 4-6 semanas. Esportes de impacto após 3 meses.

Radiocirurgia

Ambulatorial — realizada em regime de day-clinic. Retorno imediato às atividades normais no dia seguinte.

Reabilitação Vestibular

Fisioterapia vestibular por 2-3 meses após microcirurgia — acelera compensação central do desequilíbrio.

Follow-up Radiológico

RM aos 6 meses, 12 meses e anual por 5 anos após tratamento — monitora resposta e possível recidiva.

Prognóstico

Excelente. Tumor benigno com sobrevida praticamente 100%. Foco é preservação funcional (audição, facial, equilíbrio).

Perguntas Frequentes sobre Schwannoma Vestibular

Schwannoma vestibular é câncer?

Não. É um tumor benigno — não é câncer, não gera metástase e tem crescimento tipicamente muito lento (1 a 2 mm por ano). A sobrevida é praticamente 100% com tratamento adequado. O foco terapêutico é preservação de função (audição, nervo facial, equilíbrio), não sobrevida.

Neuroma do acústico e schwannoma vestibular são a mesma coisa?

Sim. "Neuroma do acústico" é a nomenclatura antiga — o termo atual e mais preciso é schwannoma vestibular. A mudança se deve ao fato de o tumor nascer no ramo vestibular (equilíbrio) e não no coclear (audição), e por ser um schwannoma (célula de Schwann) e não um neuroma verdadeiro. Ambos os termos descrevem exatamente o mesmo tumor.

Descobri um schwannoma pequeno. Preciso operar agora?

Não necessariamente. Muitos casos de Koos I ou II pequenos podem ser acompanhados clinicamente com RM seriada — especialmente em pacientes com sintomas leves, boa audição residual ou idade mais avançada. A conduta correta depende de: tamanho do tumor, taxa de crescimento em RM sequencial, idade, audição residual e sintomas. Nem todo schwannoma exige tratamento imediato.

Qual a chance de perder a audição com o tratamento?

Depende do tamanho do tumor e da estratégia escolhida. Preservação auditiva em tumores pequenos (Koos I-II) tratados por via retrossigmoidea ou fossa média pode chegar a 50-70%. Em radiocirurgia com boa audição inicial, preservação varia entre 40-70% ao longo de 5-10 anos. Em tumores grandes (Koos IV), a audição frequentemente já está comprometida antes do tratamento — foco muda para preservação facial.

Qual a chance de paralisia facial após a cirurgia?

Cirurgia moderna com neuromonitorização intraoperatória contínua preserva função facial (House-Brackmann I-II) em 85-95% dos tumores até 3 cm e em 70-85% dos tumores maiores que 3 cm. Radiocirurgia preserva função facial em mais de 95% dos casos. A paresia facial transitória é mais comum que a definitiva, com melhora significativa nos primeiros 6-12 meses.

Microcirurgia ou radiocirurgia — qual é melhor?

Nenhuma das duas é universalmente superior — as indicações são diferentes:

Radiocirurgia (Gamma Knife): tumores até 3 cm, sem efeito de massa, pacientes idosos ou com comorbidades, busca preservação máxima da função. Vantagem: sem cirurgia, ambulatorial. Desvantagem: tumor permanece (apenas parou de crescer).

Microcirurgia: tumores grandes com efeito de massa, pacientes jovens, casos com falha de radiocirurgia. Vantagem: remove o tumor completamente. Desvantagem: cirurgia aberta com riscos inerentes.

Meu schwannoma é bilateral. O que isso significa?

Schwannomas vestibulares bilaterais são fortemente sugestivos de Neurofibromatose tipo 2 (NF2) — doença genética autossômica dominante causada por mutação no gene NF2 (cromossomo 22). Nesse caso, investigação genética e rastreamento familiar são essenciais. Pacientes com NF2 também podem desenvolver meningiomas múltiplos, ependimomas medulares e outros schwannomas periféricos. O manejo é diferente do schwannoma esporádico — foco em preservação auditiva bilateral e acompanhamento multidisciplinar.

Zumbido no ouvido pode ser sinal de schwannoma?

Pode, mas a maioria dos zumbidos NÃO é causada por schwannoma. O que aumenta suspeita é: zumbido unilateral persistente, associado a perda auditiva unilateral progressiva ou desequilíbrio. Nesse cenário, RM com contraste é indicada. Zumbido bilateral em contexto de perda auditiva por idade ou exposição a ruído tem outras causas mais comuns.

Vale a pena buscar segunda opinião?

Sim, sempre. A decisão entre observar, operar ou fazer radiocirurgia tem nuances importantes — tamanho, taxa de crescimento, audição residual, idade e preferências pessoais. Segunda opinião especializada:

Confirma o diagnóstico e revisa adequação dos exames · Discute o real risco individual · Apresenta as três opções terapêuticas de forma equilibrada · Traz tranquilidade quando a conduta correta é acompanhamento.

O plano de saúde cobre o tratamento?

Sim. Consulta com neurocirurgião, ressonância magnética com contraste, audiometria, BERA, microcirurgia de schwannoma e radiocirurgia estereotáxica são coberturas previstas no rol da ANS para as indicações reconhecidas. Casos com necessidade de tecnologias específicas (Gamma Knife, neuromonitorização intraoperatória) podem exigir documentação técnica adicional. O escritório auxilia no preparo da documentação clínica para o convênio.

Dr. Wilson Morikawa Jr.
Tratamento Especializado

Schwannoma Vestibular em São Paulo

Dr. Wilson Morikawa Jr. — Neurocirurgião · CRM-SP 163.410 · RQE 101.438

Schwannoma vestibular é um tumor benigno e o objetivo do tratamento é preservação funcional — audição, nervo facial e equilíbrio. A avaliação especializada define, caso a caso, qual estratégia faz mais sentido: observação vigilante, radiocirurgia (Gamma Knife) ou microcirurgia com neuromonitorização contínua do nervo facial. Segunda opinião e teleconsulta disponíveis para pacientes de outras cidades. Para visão completa do cluster, consulte o Guia Completo de Tumores Cerebrais e o post relacionado Meningioma.

Cirurgia — Hospital Sírio-Libanês · Hospital Albert Einstein · Hospital Samaritano · Hospital São Luiz
Agendar Consulta pelo WhatsApp

Cavernoma Cerebral (Angioma Cavernoso) — O que É, Sintomas e Tratamento

Cavernoma cerebral — malformação vascular com aspecto característico de "pipoca" e halo de hemossiderina

Cavernoma Cerebral (Angioma Cavernoso) — O que É, Sintomas e Tratamento

A primeira coisa que todo paciente precisa saber é: cavernoma cerebral não é câncer. Cavernoma — também chamado de angioma cavernoso ou malformação cavernosa cerebral (CCM) — é uma malformação vascular do sistema nervoso central, composta por vasos sanguíneos anômalos em formato de "cavidades" ou "cavernas". A grande maioria dos cavernomas é assintomática e nunca precisa de cirurgia. Muitos são achados incidentais em ressonâncias feitas por outro motivo (cefaleia, trauma leve, check-up).

Mas existem situações em que o cavernoma se torna sintomático — provocando convulsões, hemorragia intracraniana ou déficit neurológico focal. Nesses casos, avaliação especializada com neurocirurgião experiente é essencial para definir a melhor estratégia: observação vigilante, cirurgia (microcirurgia moderna, incluindo Awake Surgery quando indicada) ou radiocirurgia estereotáxica em casos selecionados. Este guia foi escrito para pacientes recém-diagnosticados, familiares e profissionais que querem entender o que é cavernoma sem alarmismo — e o que fazer quando ele exige intervenção. Para visão completa, consulte o Guia Completo de Tumores Cerebrais.

Em Resumo

O que é

Cavernoma cerebral é uma malformação vascular do sistema nervoso central formada por vasos sanguíneos anômalos — não é tumor nem câncer.

Quão comum

~0,5% da população — muito mais comum do que se imagina. Aproximadamente 80% dos portadores são assintomáticos.

Sintomas principais

Convulsões em 40-70% dos casos sintomáticos, hemorragia intracraniana, cefaleia e déficit neurológico focal. Muitos são achado incidental em ressonâncias feitas por outro motivo.

Diagnóstico

Ressonância magnética com sequências GRE ou SWI — padrão-ouro. Mostra o aspecto característico de "pipoca" com halo de hemossiderina.

Angiografia

Cavernoma é angiograficamente oculto — não aparece em angiografia por cateterismo, angio-TC ou angio-RM. Apenas a RM detecta.

Risco de hemorragia

Baixo: 0,7-6% ao ano por lesão. Maior em cavernomas de tronco cerebral e com histórico de sangramento prévio.

Tratamento

Depende do quadro: observação vigilante (maioria dos casos), microcirurgia (Awake Surgery em áreas elocuentes) ou radiocirurgia estereotáxica em casos selecionados.

Genética (formas familiares)

Formas hereditárias associadas a mutações em CCM1, CCM2 ou CCM3. Múltiplos cavernomas ou história familiar exigem investigação genética.

O Que É um Cavernoma — Anatomia da Malformação

Cavernoma é uma malformação vascular do sistema nervoso central — não é tumor, não é câncer, não gera metástase. Anatomicamente, é composta por vasos sanguíneos anômalos, dilatados e agrupados, formando cavidades semelhantes a "amoras" ou "pipocas". Diferente do tecido vascular normal, os cavernomas não têm parênquima cerebral funcional entre seus vasos — as paredes vasculares são finas e propensas a pequenos sangramentos crônicos, o que explica o característico halo de hemossiderina ao redor da lesão em imagens de RM.

Cavernoma cerebral — malformação vascular com aspecto característico de pipoca e halo de hemossiderina
Figura — Anatomia do cavernoma cerebral: aglomerado de vasos sanguíneos anômalos com aspecto característico de "amora" ou "pipoca". A ausência de parênquima cerebral funcional entre os vasos explica os pequenos sangramentos crônicos e o halo de hemossiderina visível em ressonância magnética.

Diferença fundamental: apesar de o nome "angioma cavernoso" lembrar tumores como meningioma ou glioma, cavernoma é malformação, não neoplasia. Não cresce por proliferação celular descontrolada — muda de tamanho por micro-sangramentos e reabsorção. Isso muda completamente a lógica de tratamento e o prognóstico: cavernoma não vira câncer, e a maioria dos pacientes vive normalmente com a lesão por décadas sem qualquer sintoma.

Localização — Onde Ficam os Cavernomas

A localização é fator determinante para sintomas, risco de hemorragia e escolha terapêutica. Distribuição típica:

Supratentorial

~80% dos casos

Lobos frontal, temporal, parietal, occipital. Frequentemente sintomático com convulsões. Cirurgia geralmente com bom acesso — abordagem microcirúrgica moderna tem excelente prognóstico.

Tronco Cerebral

~15-20% · Desafiador

Ponte, mesencéfalo, bulbo. Maior risco de hemorragia sintomática. Cirurgia complexa exige rota anatômica precisa — decisão individualizada por equipe experiente.

Cerebelo

~5%

Pode causar ataxia, tontura, cefaleia. Cavernomas superficiais têm bom acesso cirúrgico. Profundos exigem planejamento mais cuidadoso.

Medula Espinhal

~5% · Raro

Cavernoma medular — pode causar déficit neurológico progressivo. Cirurgia por microcirurgia com neuromonitorização em casos sintomáticos.

Genética — Formas Esporádicas vs Familiares

A maioria dos cavernomas é esporádica (sem causa hereditária), com lesão única e sem história familiar. Mas em 10-20% dos casos, o cavernoma é parte de uma síndrome familiar autossômica dominante — geralmente com múltiplas lesões cerebrais e/ou medulares. Três genes causadores conhecidos:

CCM1 (KRIT1) — cromossomo 7q

Forma mais comum. Fundadora no Sudoeste dos EUA (comunidade hispano-americana). Múltiplos cavernomas cerebrais, frequentemente com lesões cutâneas associadas.

CCM2 (MGC4607) — cromossomo 7p

Segunda forma mais comum. Fenótipo semelhante ao CCM1, mas com apresentação mais variada.

CCM3 (PDCD10) — cromossomo 3q

Fenótipo mais agressivo. Início precoce (infância), maior risco de hemorragia, associação com meningiomas e tumores cutâneos.

Quando investigar genética: pacientes com múltiplos cavernomas (2 ou mais em RM), história familiar de cavernoma ou hemorragia cerebral inexplicada, ou lesões cutâneas associadas (hemangiomas venosos). Confirmação genética permite aconselhamento familiar, rastreamento de parentes de primeiro grau e monitoramento planejado.

Classificação de Zabramski — Aparência na Ressonância

A Classificação de Zabramski (1994) divide cavernomas em 4 tipos conforme aparência na RM — reflete o estágio evolutivo da lesão (hemorragia recente, antiga, hemossiderina):

Tipo I

Hemorragia subaguda/crônica. Hiperintenso em T1 e T2. Indica sangramento recente ou repetido.

Tipo II

Aspecto clássico de "pipoca" — sinal heterogêneo com halo de hemossiderina em T2. Forma mais comum.

Tipo III

Hemorragia crônica antiga. Hipointenso em T2 e GRE. Cavernoma "quiescente".

Tipo IV

Microcavernomas — só visíveis em SWI (susceptibility-weighted imaging). Frequentes nas formas familiares.

Sintomas — Quando o Cavernoma "Aparece"

Um dado importante: a maioria dos cavernomas nunca dá sintoma. Muitos são detectados incidentalmente em RM feita por outro motivo. Entre os que se tornam sintomáticos, os quatro modos de apresentação mais frequentes:

1. Convulsões

Mais comum — 40-70%

Crises epilépticas focais ou secundariamente generalizadas — resultado da irritação cortical pelo cavernoma ou pela hemossiderina depositada. Cavernomas supratentoriais são os que mais causam convulsões.

2. Hemorragia Intracraniana

Baixo risco anual — 0,7-6%

Sangramento agudo com cefaleia súbita intensa, náuseas, vômitos, alteração do nível de consciência. Cavernomas de tronco cerebral têm maior risco. História de sangramento prévio aumenta risco de novo evento.

3. Déficit Neurológico Focal

Progressivo ou agudo

Fraqueza, dormência, alterações visuais, dificuldade de fala, ataxia — conforme localização do cavernoma. Pode instalar-se de forma progressiva ou súbita (associada a hemorragia).

4. Cefaleia

Inespecífica

Cefaleia isolada raramente é causada por cavernoma — é sintoma inespecífico. Quando forte e súbita, pode indicar hemorragia. Muitos cavernomas são achados incidentais durante investigação de cefaleia crônica.

Cavernoma "silencioso": muitos pacientes só descobrem o cavernoma após uma ressonância feita por outra razão — trauma craniano leve, sinusite, avaliação neurológica de rotina. Esse cenário é o mais comum e, na grande maioria das vezes, apenas exige acompanhamento clínico com reavaliação por RM em intervalos definidos. Nem todo cavernoma precisa ser operado.

Sinais de Alerta — Atendimento Urgente

Atenção — Pronto-socorro imediato

Sinais compatíveis com hemorragia aguda

  • Cefaleia súbita muito intensa — descrita como "pior dor de cabeça da vida"
  • Alteração do nível de consciência — sonolência, confusão, torpor
  • Déficit neurológico focal súbito — fraqueza em um lado, dificuldade de fala, alteração visual, ataxia grave
  • Crise convulsiva de início recente — especialmente em paciente com diagnóstico prévio de cavernoma
  • Náuseas e vômitos intensos associados a cefaleia
  • Rigidez de nuca associada aos sintomas acima

Paciente com diagnóstico prévio de cavernoma e sintomas súbitos deve informar sempre a equipe do pronto-socorro sobre o diagnóstico prévio. Isso acelera a avaliação e a conduta correta.

Diagnóstico — Ressonância é o Padrão-Ouro

O cavernoma tem aparência muito característica em ressonância magnética. Mas atenção: dois exames comuns na investigação vascular não detectam cavernoma — importante saber para não pedir exame errado:

1

RM com sequências GRE (Gradiente-Echo) e SWI

Exame padrão-ouro. As sequências GRE e SWI (Susceptibility-Weighted Imaging) são altamente sensíveis para hemossiderina — mostram o característico halo escuro ao redor do cavernoma. SWI detecta até microcavernomas invisíveis em T2 convencional. Sempre pedir com essas sequências específicas.

2

Aspecto clássico — "Pipoca"

O sinal heterogêneo em T2, com áreas de sangue em diferentes estágios evolutivos e halo escuro de hemossiderina, dá a lesão o aspecto de "pipoca de milho" — descrição clássica. Padrão praticamente patognomônico.

✕

Angiografia Cerebral — NÃO detecta

Cavernoma é angiograficamente oculto — não tem fluxo sanguíneo rápido detectável, então não aparece em angiografia por cateterismo nem em angio-RM/angio-TC. Isso diferencia cavernoma de outras malformações vasculares (MAV — malformação arteriovenosa), que aparecem bem em angiografia.

3

Investigação Complementar

Eletroencefalograma (EEG) em pacientes com convulsões. Teste genético (CCM1/CCM2/CCM3) em casos familiares ou múltiplos cavernomas. RM da medula espinhal em casos familiares (cavernomas medulares associados).

Tratamento — Observação, Cirurgia ou Radiocirurgia?

A conduta no cavernoma é individualizada — não existe protocolo universal. A decisão depende de: localização, tamanho, presença ou não de sintomas, história de hemorragia prévia, idade do paciente, presença de outros cavernomas e caso familiar. Três estratégias principais:

1. Observação Vigilante — Cavernomas Assintomáticos

Conduta na maioria dos casos assintomáticos

Cavernoma pequeno, assintomático, em localização não elocuente, sem história de sangramento — conduta correta é acompanhamento clínico com reavaliação periódica por RM. Intervalos típicos:

  • 1º ano: RM em 6 meses e depois anual
  • Após estabilidade: RM a cada 2-3 anos
  • Se novos sintomas ou alterações: antecipar avaliação especializada

Muitos pacientes vivem décadas com cavernoma sem qualquer sintoma. Cirurgia profilática não é indicada em cavernomas verdadeiramente assintomáticos e estáveis.

2. Cirurgia — Microcirurgia Moderna

Indicações principais de tratamento cirúrgico:

  • Convulsões refratárias ao tratamento medicamentoso
  • Hemorragia sintomática — especialmente se recorrente
  • Déficit neurológico progressivo atribuído ao cavernoma
  • Cavernoma superficial acessível em área não elocuente
  • Cavernoma em crescimento documentado em RM seriada
  • Cavernoma de tronco cerebral com hemorragia sintomática recente — decisão altamente individualizada

Cirurgia moderna utiliza microscopia de alta definição, neuronavegação, mapeamento intraoperatório e neuromonitorização contínua — reduz drasticamente o risco de sequela neurológica.

Diferencial Técnico

Awake Surgery — Cavernomas em Áreas Elocuentes

Quando o cavernoma está localizado próximo a áreas elocuentes do cérebro — regiões responsáveis por linguagem, motor ou função executiva —, a Awake Surgery (Cirurgia com Paciente Acordado) permite ressecção precisa preservando função. Durante o procedimento, o paciente permanece acordado em momentos-chave, realizando tarefas (falar, mover, identificar imagens) enquanto a equipe mapeia o tecido em tempo real.

Essa combinação é particularmente valiosa em cavernoma porque a lesão frequentemente se localiza em substância branca próxima a fibras funcionais importantes — cada milímetro conta na preservação neurológica pós-operatória. Saiba mais no Guia de Glioma Cerebral.

3. Radiocirurgia Estereotáxica — Casos Selecionados

Papel controverso — indicação restrita

A radiocirurgia estereotáxica (Gamma Knife, CyberKnife) tem papel limitado e controverso em cavernoma. Não elimina a malformação — apenas reduz risco de hemorragia futura em alguns casos. Indicações restritas:

  • Cavernoma profundo em área elocuente cirurgicamente inacessível
  • Cavernoma de tronco cerebral com

Perguntas Frequentes sobre Cavernoma Cerebral

Respostas diretas às dúvidas mais comuns de pacientes recém-diagnosticados e familiares.

Cavernoma é câncer?
Não. Cavernoma não é câncer. É uma malformação vascular — vasos sanguíneos anômalos agrupados, não células que se multiplicam descontroladamente. Cavernoma não gera metástase, não vira câncer e não tem comportamento neoplásico. A confusão vem do nome antigo "angioma cavernoso", que soa como tumor. Mas biologicamente é condição completamente diferente — muito mais próxima de uma malformação congênita do que de um tumor.
Descobri um cavernoma na ressonância por acaso. Preciso operar?
Na maioria absoluta dos casos, não. Achado incidental de cavernoma pequeno, assintomático, em localização não elocuente, sem sinais de sangramento prévio — a conduta correta é acompanhamento clínico com RM periódica, não cirurgia. Muitos pacientes vivem décadas com o cavernoma sem qualquer sintoma. Cirurgia profilática (só porque a lesão existe) não é padrão de cuidado. Discussão com neurocirurgião experiente ajuda a definir o intervalo correto de acompanhamento.
Qual o risco de sangramento do cavernoma?
O risco de hemorragia sintomática de cavernoma é baixo — entre 0,7% e 6% por ano por lesão. Varia conforme fatores de risco:
  • Menor risco: cavernoma supratentorial pequeno, sem sangramento prévio (~0,7-1% ao ano)
  • Maior risco: cavernoma de tronco cerebral, sangramento prévio documentado, formas familiares (CCM3), gestação (aumento pequeno)

Após primeira hemorragia sintomática, o risco de novo sangramento aumenta — daí a razão de considerar cirurgia com mais peso após hemorragia. O acompanhamento periódico ajuda a estratificar risco individual.

Cavernoma pode aumentar de tamanho?
Sim, pode. Mas o crescimento de cavernoma não é por proliferação celular (como em tumor) — é por micro-sangramentos internos que aumentam o volume da lesão, seguidos de reabsorção parcial. Alguns cavernomas passam anos estáveis. Outros mostram flutuações de tamanho em RM seriada. Crescimento significativo com sintomas novos é indicação de reavaliação especializada e discussão cirúrgica.
Cavernoma é hereditário?
Em 10-20% dos casos, sim. Existem três formas genéticas conhecidas (CCM1/KRIT1, CCM2, CCM3/PDCD10) — todas autossômicas dominantes, o que significa que cada filho de um portador tem 50% de chance de herdar a mutação. Caraterísticas que sugerem forma familiar:
  • Múltiplos cavernomas na mesma pessoa (2 ou mais)
  • História familiar de cavernoma, AVC ou hemorragia cerebral inexplicada
  • Lesões cutâneas (hemangiomas venosos capilares) associadas
  • Início precoce (crianças ou adolescentes)

Nesses casos, investigação genética e rastreamento familiar são recomendados — permite acompanhamento precoce dos parentes de primeiro grau.

Quais são os riscos da cirurgia de cavernoma?
Como toda cirurgia intracraniana, tem riscos — mas em cirurgia moderna, bem indicada, os riscos graves são pequenos. Fatores principais:
  • Localização é o fator crítico: cavernomas supratentoriais superficiais têm risco baixo (< 5% de sequela permanente). Cavernomas de tronco cerebral têm risco significativamente maior — exige equipe muito experiente
  • Técnicas modernas reduzem risco: microcirurgia, neuronavegação, mapeamento intraoperatório, Awake Surgery em áreas elocuentes
  • Ressecção completa: alcançada em > 90% dos casos supratentoriais — evita risco de novas hemorragias
  • Controle de convulsões: 65-80% dos pacientes ficam livres de crises após cirurgia bem indicada

A discussão franca sobre expectativas realistas e riscos individuais é parte essencial da decisão pré-operatória.

Cavernoma de tronco cerebral pode ser operado?
Sim, mas exige equipe altamente experiente e decisão muito individualizada. Tronco cerebral é a região mais desafiadora — contém centros vitais para respiração, deglutição, movimento ocular, sensibilidade facial. Indicação cirúrgica em cavernoma de tronco é considerada em:
  • Hemorragia sintomática recente
  • Sangramentos recorrentes
  • Cavernoma em contato com a superfície pial (mais acessível)
  • Déficit neurológico progressivo atribuído à lesão

Técnicas modernas — rotas anatômicas seguras (safe entry zones), microcirurgia de alta precisão, neuromonitorização contínua — permitem tratamento cirúrgico com resultados muito bons em casos selecionados. Radiocirurgia é alternativa em cavernomas profundos inacessíveis.

Posso viver normalmente com cavernoma?
Sim — a grande maioria dos portadores de cavernoma vive normalmente. Nenhuma restrição alimentar, sem necessidade de medicamentos crônicos (a menos que tenha convulsões), atividade física habitual permitida. Cuidados razoáveis:
  • Evitar esportes com alto risco de trauma craniano (boxe, artes marciais de impacto pesado)
  • Cuidado com anticoagulantes — discussão médica caso a caso
  • Informar sempre médicos sobre o diagnóstico prévio
  • Aderir aos intervalos de reavaliação por RM
  • Procurar atendimento imediato em caso de cefaleia súbita intensa, convulsão ou déficit focal

Gestação em portadoras de cavernoma é possível — discussão com neurocirurgião antes da gravidez é recomendada, especialmente em formas familiares.

Devo buscar segunda opinião?
Sim — sempre vale a pena em cavernoma. O diagnóstico gera ansiedade natural, a raridade da condição faz muitos médicos generalistas oferecerem informações incompletas, e a decisão entre observar/operar/radiocirurgia tem nuances importantes. Segunda opinião especializada:
  • Confirma o diagnóstico (às vezes é outra lesão vascular)
  • Revisa adequação dos exames pedidos (RM com sequências GRE/SWI)
  • Discute o real risco de hemorragia individual
  • Apresenta opções terapêuticas de forma equilibrada
  • Traz tranquilidade quando o plano correto é acompanhamento

Segunda opinião não é desconfiança do médico atual — é prática recomendada internacionalmente em condições neurocirúrgicas eletivas.

O plano de saúde cobre o tratamento?
Sim. Consulta com neurocirurgião, ressonância magnética com sequências específicas (GRE/SWI), cirurgia de cavernoma e acompanhamento seriado são coberturas obrigatórias da maioria dos planos, previstas no rol da ANS. Casos que envolvem tecnologias específicas (Awake Surgery, neuronavegação, radiocirurgia estereotáxica) podem exigir documentação técnica mais robusta para autorização. Teleconsulta para segunda opinião está disponível para pacientes de outras cidades. O escritório auxilia no preparo da documentação para o convênio quando necessário.
Dr. Wilson Morikawa Jr.

Dr. Wilson Morikawa Jr.

Neurocirurgião · Especialista em Neurocirurgia Cerebral e Neurocirurgia Funcional
CRM-SP 163.410 · RQE 101.438

Se você foi diagnosticado com cavernoma cerebral, a consulta especializada tem foco em avaliar o real risco do seu caso específico, discutir as opções terapêuticas de forma equilibrada e decidir juntos qual estratégia faz mais sentido — que na maioria das vezes é acompanhamento clínico, não cirurgia. Segunda opinião e teleconsulta disponíveis para pacientes de outras cidades. Leia também:

Hormônios Femininos e Meningioma: Qual a Influência no Crescimento do Tumor?

Ilustração anatômica de meningioma - vistas sagital e coronal mostrando tumor extra-axial na convexidade cerebral, dura-máter, sulcos e giros do córtex, tronco cerebral e cerebelo

Hormônios Femininos e Meningioma: Qual a Influência no Crescimento do Tumor?

Sim, os hormônios femininos influenciam o crescimento de muitos meningiomas — principalmente a progesterona. A maioria desses tumores expressa receptores de progesterona, o que ajuda a explicar por que o meningioma é cerca de duas vezes mais comum em mulheres e por que alguns crescem na gravidez ou com o uso prolongado de certos medicamentos hormonais.

Isso não significa que hormônios "causem" meningioma em toda mulher, nem que quem usa anticoncepcional vá desenvolver um tumor — o risco absoluto é baixo e depende do tipo e do tempo de uso do hormônio. Este artigo explica, com base na evidência atual, o papel dos receptores hormonais, o efeito da gravidez, quais medicamentos foram associados a maior risco e o que fazer se você usa algum deles. Para o panorama completo da doença, veja nosso Guia sobre Meningioma.

Em Resumo

Hormônio principal

A progesterona é o hormônio mais associado ao crescimento — a maioria dos meningiomas tem receptores de progesterona.

Predomínio feminino

Cerca de 2 vezes mais comum em mulheres — a influência hormonal é parte da explicação.

Gravidez

Alguns meningiomas crescem durante a gestação e podem regredir após o parto.

Medicamentos de risco

Progestágenos em altas doses e uso prolongado (ex.: acetato de ciproterona) foram associados a maior risco.

Risco absoluto

Permanece baixo. A associação é dose e tempo-dependente — não é motivo para pânico.

Conduta

Nunca suspender medicação por conta própria — a decisão é individualizada com o médico.

Por que o Meningioma é Mais Comum em Mulheres

O meningioma é aproximadamente duas vezes mais frequente em mulheres do que em homens, e essa diferença aparece justamente na fase adulta, quando os hormônios sexuais estão mais ativos. A explicação mais aceita envolve os receptores hormonais presentes nas células tumorais: quando o hormônio circulante se liga a esses receptores, pode estimular o crescimento do tumor. Ainda assim, é importante a honestidade científica — a diferença entre os sexos não é explicada apenas pela quantidade de receptores, e outros fatores biológicos, ainda em estudo, também contribuem.

Receptores Hormonais: Progesterona x Estrogênio

Nem todo hormônio feminino tem o mesmo peso no meningioma. A pesquisa mostra uma diferença clara entre os dois principais:

Receptor de Progesterona

MAIS RELEVANTE

Presente na maioria dos meningiomas

A expressão do receptor de progesterona é encontrada na maior parte dos meningiomas (frequentemente acima de 60% dos casos). É o principal elo entre os hormônios femininos e o comportamento do tumor.

Curiosidade: em geral, a presença de receptor de progesterona associa-se a meningiomas de comportamento mais favorável (grade 1).

Receptor de Estrogênio

POUCO EXPRESSO

Raro nos meningiomas

Ao contrário do que muita gente imagina, o receptor de estrogênio é pouco expresso nos meningiomas — presente em menos de 10% dos casos e, muitas vezes, indetectável.

Implicação: o papel do estrogênio isolado é menos consistente que o da progesterona.

Ponto-chave: quando falamos em "influência hormonal no meningioma", estamos falando sobretudo de progesterona e progestágenos (hormônios sintéticos semelhantes à progesterona) — não do estrogênio.

Meningioma e Gravidez

Durante a gestação ocorrem variações intensas de progesterona e outros hormônios. Em algumas mulheres, um meningioma pré-existente — muitas vezes sem diagnóstico prévio — pode crescer mais rápido durante a gravidez e dar sintomas nesse período. Um dado que reforça o papel hormonal é que, em vários casos, o tumor estabiliza ou regride após o parto, quando os níveis hormonais voltam ao normal. Além do hormônio, alterações de volume sanguíneo e retenção de líquidos da gestação também podem contribuir para o inchaço tumoral.

Isso contraindica engravidar?

Na grande maioria dos casos, não. A maioria das gestações em mulheres com meningioma transcorre sem intercorrências. Quando há um meningioma conhecido, o acompanhamento pré-natal em conjunto com o neurocirurgião permite planejar o melhor momento e a melhor conduta. Decisões sobre gravidez devem ser sempre individualizadas com a equipe médica.

Medicamentos Hormonais: O que a Evidência Mostra

Este é o ponto que mais gera dúvida. Estudos populacionais recentes identificaram que alguns progestágenos, em altas doses e por tempo prolongado, aumentam o risco de meningioma — enquanto outros métodos hormonais não mostraram essa associação. Veja a diferença:

Nível de associação: Risco aumentado Incerto / em estudo Sem associação demonstrada

Progestágenos de Alta Dose

RISCO

Uso prolongado (mais de 1 ano)

O acetato de ciproterona foi o mais estudado, com risco claramente relacionado à dose e ao tempo de uso. Acetato de nomegestrol, acetato de clormadinona e medroxiprogesterona injetável também foram associados a maior risco em estudos recentes.

Pílula Combinada e TRH

INCERTO

Evidência inconsistente

Para a pílula anticoncepcional combinada comum e a terapia de reposição hormonal (TRH) da menopausa, a evidência é inconsistente e não há associação claramente estabelecida. Não há recomendação de suspender o uso apenas por essa razão.

DIU de Levonorgestrel

SEM RISCO

Não associado em estudos

O DIU hormonal de levonorgestrel não mostrou aumento de risco nos estudos populacionais recentes. A espironolactona, apesar de afinidade pelo receptor de progesterona, também não foi associada a meningioma.

Como interpretar isso: o risco associado a esses progestágenos é dose e tempo-dependente — aparece sobretudo com doses altas usadas por mais de um ano. Para a maioria das mulheres, o risco absoluto permanece baixo. O importante é que médico e paciente conheçam essa informação para decidir juntos.

Por que Isso Importa no Tratamento

Reconhecer a influência hormonal tem uma consequência prática importante: quando um meningioma está associado ao uso de um progestágeno de risco, a suspensão orientada desse medicamento — feita pelo médico — pode, em muitos casos, levar à estabilização ou até à regressão parcial do tumor, evitando ou adiando uma cirurgia. Por isso, na avaliação de um meningioma, o histórico de medicamentos hormonais faz parte da investigação. É também por isso que a conduta nunca deve ser tomada isoladamente: interromper um hormônio de forma abrupta e sem orientação pode trazer outros riscos à saúde.

Uso um desses medicamentos — o que faço?

Não interrompa por conta própria. Converse com o médico que prescreveu o hormônio e, se houver um meningioma diagnosticado ou suspeita, com um neurocirurgião. A decisão de manter, ajustar ou trocar a medicação é individualizada e leva em conta o motivo do uso, o tempo de tratamento e o quadro neurológico. Se você tem sintomas neurológicos novos, veja quando procurar avaliação em Sintomas de Tumor Cerebral.

Avaliação Individualizada

A relação entre hormônios e meningioma é real, mas individual. Histórico hormonal, perfil de crescimento do tumor por ressonância e sintomas são avaliados em conjunto para definir se a conduta é observar, ajustar medicação ou tratar.

Receptor-chave

Progesterona

Predomínio

2:1 mulheres

Conduta

Personalizada

Mito e Verdade

Mito

"Toda mulher que toma anticoncepcional vai ter meningioma."

Verdade

O risco associado existe apenas para progestágenos específicos, em altas doses e uso prolongado. Para a pílula combinada comum, não há associação estabelecida — e o risco absoluto geral permanece baixo.

Mito

"É o estrogênio que faz o meningioma crescer."

Verdade

O receptor de estrogênio é pouco expresso nos meningiomas (menos de 10%). O protagonista da influência hormonal é a progesterona e seus derivados sintéticos.

Perguntas Frequentes

Respostas diretas sobre hormônios femininos e meningioma.

O anticoncepcional causa meningioma?
Para a pílula anticoncepcional combinada comum, não há associação claramente estabelecida com meningioma, e não há recomendação de suspender o uso por essa razão. O risco identificado em estudos recentes refere-se a progestágenos específicos em altas doses e por tempo prolongado (como o acetato de ciproterona), que têm indicações diferentes de um contraceptivo comum. Se você tem dúvida sobre o seu método, converse com o ginecologista.
Quais hormônios foram associados a maior risco de meningioma?
Estudos populacionais recentes associaram a maior risco os progestágenos de alta dose usados por mais de um ano — principalmente o acetato de ciproterona, além do acetato de nomegestrol, do acetato de clormadinona e da medroxiprogesterona injetável. Em contrapartida, o DIU de levonorgestrel não mostrou aumento de risco. A relação é dose e tempo-dependente.
Tenho meningioma. Posso fazer reposição hormonal na menopausa?
A evidência sobre terapia de reposição hormonal (TRH) e meningioma é inconsistente — alguns estudos sugerem risco discreto, outros não. Não há uma proibição automática. A decisão deve ser individualizada, ponderando os benefícios da TRH para os sintomas da menopausa e as características do seu meningioma (tamanho, localização, perfil de crescimento). É uma conversa a ser feita entre você, o ginecologista e o neurocirurgião.
Meu meningioma cresceu na gravidez. Isso é comum?
Pode acontecer. Durante a gestação, variações hormonais e alterações de volume de líquidos podem fazer um meningioma pré-existente crescer mais rápido ou dar sintomas. Um dado importante é que, em muitos casos, o tumor estabiliza ou regride após o parto. O acompanhamento conjunto entre obstetra e neurocirurgião permite definir a melhor conduta em cada fase, priorizando a segurança da mãe e do bebê.
Se eu parar o hormônio, o meningioma some?
Em casos associados a progestágenos de risco, a suspensão orientada do medicamento pode levar à estabilização ou regressão parcial do tumor em uma parcela dos pacientes — o que às vezes evita ou adia a cirurgia. Mas isso não é garantido nem vale para todos os casos, e a suspensão precisa ser feita com orientação médica, pois interromper um hormônio tem outras implicações. Cada situação é avaliada individualmente com acompanhamento por ressonância.
Homens também têm meningioma influenciado por hormônio?
O meningioma é mais comum em mulheres, mas homens também podem desenvolvê-lo. O risco associado a progestágenos de alta dose, como o acetato de ciproterona, foi observado tanto em mulheres quanto em homens que usam essas medicações por indicações específicas. A influência hormonal, portanto, não é exclusiva do sexo feminino.
Preciso fazer algum exame por causa disso?
Não existe recomendação de rastreamento de meningioma por imagem só porque a pessoa usa um hormônio — isso não é indicado na ausência de sintomas. A investigação com ressonância magnética é indicada quando há sintomas neurológicos (cefaleia progressiva, alterações visuais, convulsão) ou em situações específicas definidas pelo médico. Se surgirem sintomas, procure avaliação especializada.

Continue lendo: entenda quando o meningioma precisa de observação, cirurgia ou radiocirurgia no Guia Completo sobre Meningioma, ou veja o panorama de todos os tipos de tumor no Guia de Tumores Cerebrais.

Este conteúdo tem caráter informativo e educativo e não substitui a consulta médica. As decisões sobre uso, ajuste ou suspensão de medicamentos hormonais devem ser individualizadas e tomadas em conjunto com o médico responsável.

Dr. Wilson Morikawa Jr. — Neurocirurgião especialista em meningioma

Neuro-Oncologia Especializada

Meningioma
em São Paulo

Dr. Wilson Morikawa Jr. — Neurocirurgião
CRM-SP 163.410 · RQE 101.438

Avaliação especializada de meningioma com análise do histórico hormonal, perfil de crescimento por ressonância e decisão terapêutica individualizada — observação, ajuste de medicação, cirurgia ou radiocirurgia. Estágio em Neurooncologia na Universidade de Tsukuba (Japão). Segunda opinião especializada, inclusive por teleconsulta.

Hospitais Credenciados

Hospital Sírio-Libanês · Hospital Albert Einstein · Hospital Samaritano · Hospital São Luiz

Agende sua avaliação especializada:

Consultório

Rua Cristiano Viana, 401
Conjunto 209 — Pinheiros
São Paulo / SP

Atendimento

Segunda a Sexta
08h00 às 20h00

Modalidades

Consulta presencial
Teleconsulta disponível

Glioblastoma Multiforme (GBM) — Sintomas, Diagnóstico e Tratamento Moderno

Glioblastoma Multiforme — Tratamento Moderno e Avanços Recentes

O glioblastoma multiforme (GBM) — classificado pela WHO 2021 como Glioblastoma IDH-wildtype Grade 4 — é o tumor cerebral primário maligno mais comum em adultos. Caracteriza-se por crescimento rápido, comportamento infiltrativo e heterogeneidade celular marcante. Por muito tempo, foi associado a prognóstico extremamente reservado, com sobrevida medida em meses. Esse cenário mudou nos últimos anos: com a combinação de cirurgia moderna (incluindo Awake Surgery), tratamento multimodal otimizado, terapias dirigidas a marcadores moleculares e novas modalidades como TTFields, pacientes hoje têm perspectivas significativamente melhores.

Esta página foi preparada para pacientes recém-diagnosticados, familiares em busca de informação e profissionais que querem entender as opções atuais de tratamento. O foco é apresentar dados realistas e atualizados, sem ilusões nem fatalismo — porque cada caso é único, e o conhecimento técnico embasa as decisões individualizadas. Para visão completa do tema, leia o Guia Completo de Glioma Cerebral e o Guia de Tumores Cerebrais.

Em Resumo

O que é

Glioma maligno Grade 4 (WHO 2021), IDH-wildtype. Tumor cerebral primário maligno mais comum em adultos.

Quem afeta

Adultos, pico 55-70 anos. Discreto predomínio masculino. ~3-5 casos por 100.000 habitantes/ano.

Sintomas iniciais

Cefaleia progressiva, convulsão de início recente, déficit motor focal, alterações cognitivas.

Diagnóstico

RM com contraste (padrão-ouro) + anatomopatológico com painel molecular (MGMT, IDH, TERT).

Tratamento padrão

Tratamento multimodal: cirurgia + radioterapia (60 Gy) + temozolomida (TMZ) concomitante e adjuvante.

Avanços recentes

TTFields (Optune), Bevacizumab em recidiva, imunoterapia em ensaios, vacinas individualizadas.

Marcador-chave

Status MGMT (metilado ou não) prediz resposta à temozolomida e influencia prognóstico.

Sobrevida

Mediana atual 14-18 meses. 5-7% sobrevivem 5+ anos. Casos selecionados podem ter resposta prolongada.

O Que É o Glioblastoma Multiforme

O glioblastoma origina-se das células gliais do sistema nervoso central — principalmente dos astrócitos, células de sustentação dos neurônios. É um tumor altamente infiltrativo: as células tumorais não respeitam limites anatômicos visíveis, infiltrando o tecido cerebral normal além das margens identificáveis na ressonância magnética. Essa característica torna a ressecção completa um desafio técnico — sempre existem células tumorais microscópicas além da área visível.

Histopatologicamente, o GBM apresenta as quatro características clássicas: hipercelularidade, atipia nuclear, proliferação microvascular e necrose. O termo "multiforme" reflete justamente essa heterogeneidade celular — mesmo dentro do mesmo tumor, diferentes regiões podem apresentar características distintas. Essa heterogeneidade tem implicações terapêuticas importantes: nem todas as células respondem da mesma forma aos tratamentos.

A Classificação WHO 2021 — A Era Molecular

A Classificação WHO 2021 de tumores do SNC integrou marcadores moleculares ao diagnóstico, transformando a maneira como classificamos os gliomas:

Antes de 2021, "glioblastoma" englobava tumores com diferentes biologias. A nova classificação separou:

  • Glioblastoma IDH-wildtype Grade 4: termo "glioblastoma" reservado apenas para tumores IDH-wildtype. Inclui o que historicamente chamávamos de GBM primário. Pico em adultos 55-70 anos.
  • Astrocitoma IDH-mutado Grade 4: tumores que antes eram chamados de "GBM secundário". Comportamento biológico distinto, prognóstico relativamente melhor.

Essa distinção é crítica porque tumores molecularmente diferentes têm prognósticos e tratamentos diferentes. Por isso, o painel molecular completo é obrigatório no diagnóstico moderno.

Marcadores Moleculares Essenciais

O painel molecular do GBM define diagnóstico, prognóstico e estratégia terapêutica. Os marcadores mais importantes:

Marcador definidor

IDH1 / IDH2

Define o subtipo. IDH-wildtype caracteriza o GBM clássico (prognóstico mais reservado). IDH-mutado reclassifica como Astrocitoma IDH-mutado Grade 4 (prognóstico melhor).

Impacto: mudança completa de diagnóstico, tratamento e prognóstico.

Preditor de resposta

MGMT (Metilação)

Status mais importante para tratamento. MGMT metilado: melhor resposta à temozolomida, sobrevida maior. MGMT não metilado: resposta menor à TMZ — considera-se intensificação terapêutica.

Impacto: orienta intensidade do tratamento adjuvante.

Diagnóstico molecular

TERT Promoter

Mutação típica do GBM IDH-wildtype. Auxilia na confirmação diagnóstica em casos histologicamente atípicos ou de baixo grau aparente com características moleculares de GBM.

Impacto: integra critérios moleculares do diagnóstico.

Alvo terapêutico

EGFR

Amplificado em cerca de 40% dos GBMs. Alvo de terapias dirigidas em desenvolvimento. Variante EGFRvIII está sob investigação em vacinas e CAR-T.

Impacto: ensaios clínicos com terapias-alvo.

Diferencial diagnóstico

ATRX

Preservado em GBM IDH-wildtype (diferentemente de astrocitomas IDH-mutados, onde frequentemente está perdido). Auxilia na classificação molecular precisa.

Impacto: diferenciação entre subtipos.

Tumor supressor

TP53

Mutado em proporção significativa dos GBMs. Quando presente em paciente jovem, levantar suspeita de Síndrome de Li-Fraumeni (predisposição genética hereditária).

Impacto: avaliação genética em casos selecionados.

Quem É Afetado

O glioblastoma tem epidemiologia característica:

  • Idade: pico de incidência entre 55-70 anos. Casos em jovens (<40 anos) frequentemente têm perfil molecular diferente e prognóstico melhor
  • Sexo: discreto predomínio masculino (1,5:1)
  • Incidência: aproximadamente 3-5 casos por 100.000 habitantes por ano
  • Localização: mais comum em hemisférios cerebrais (frontal, temporal, parietal). Pode envolver corpo caloso (padrão clássico "borboleta")
  • Fatores de risco identificados: radioterapia prévia em cabeça (raro), síndromes genéticas (Li-Fraumeni, Turcot, NF1) — em pequena minoria de casos
  • Fatores não comprovados: uso de celular, ondas eletromagnéticas — não há evidência consistente de associação

Sintomas — Evolução Rápida e Progressiva

Diferentemente dos gliomas de baixo grau (que podem ser assintomáticos por anos), o glioblastoma tipicamente apresenta sintomas de instalação relativamente rápida — semanas a poucos meses. Os sintomas dependem da localização, mas alguns padrões são comuns:

Cefaleia Progressiva

Mais comum sintoma inicial. Geralmente progressiva, pior pela manhã, pode estar associada a náuseas matinais.

Convulsões de Início Recente

Presentes em cerca de 30% dos pacientes. Convulsão nova em adulto sempre exige investigação com RM.

Déficit Motor Focal

Hemiparesia, face caída, perda de força em membro — quando tumor está em área motora ou próxima.

Alteração de Linguagem

Afasia — dificuldade para falar, encontrar palavras ou compreender. Sugere acometimento elocuente.

Alterações Cognitivas

Lentidão, problemas de memória, dificuldade de concentração — particularmente em tumores frontais.

Mudança de Personalidade

Apatia, desinibição, irritabilidade — frequentemente notada por familiares antes do paciente.

Alterações Visuais

Hemianopsia, perda de campo visual — particularmente em tumores occipitais ou temporais posteriores.

Náuseas e Vômitos

Especialmente matinais, sem causa gastrointestinal — sinal de hipertensão intracraniana.

Emergência Neurocirúrgica

Síndrome de Hipertensão Intracraniana

O glioblastoma pode causar edema cerebral significativo, levando a aumento da pressão intracraniana. Sinais que exigem atendimento de pronto-socorro hospitalar:

  • Cefaleia intensa e progressiva que piora pela manhã, ao tossir ou se inclinar
  • Vômitos sem náuseas prévias, especialmente matinais (vômitos "em jato")
  • Alteração do nível de consciência — sonolência, confusão, rebaixamento
  • Crise convulsiva refratária ou status epilepticus
  • Déficit neurológico súbito ou rapidamente progressivo
  • Hemorragia intratumoral — quadro súbito de cefaleia explosiva

Esses sintomas exigem investigação imediata com tomografia ou ressonância magnética. Corticoides (dexametasona) podem ser iniciados na emergência para reduzir edema. Em casos graves, pode ser necessária cirurgia descompressiva de urgência.

Diagnóstico — RM, Espectroscopia e Painel Molecular

O diagnóstico do glioblastoma combina imagem detalhada, análise histopatológica e painel molecular completo — todos essenciais para definir tratamento e prognóstico precisos:

RM com Contraste

Exame padrão-ouro. Achados típicos: lesão com realce em anel, necrose central, edema perilesional desproporcional, efeito de massa. Cruzamento do corpo caloso quando bilateral.

Espectroscopia por RM

Mede metabólitos: colina elevada (proliferação), NAA reduzido (perda neuronal), lactato e lipídios (necrose). Auxilia no diagnóstico diferencial com metástase e radionecrose.

RM com Perfusão

Avalia vascularização tumoral. Alto fluxo sanguíneo cerebral (rCBV) sugere alto grau. Útil em pós-tratamento para diferenciar recidiva (alta perfusão) de radionecrose (baixa).

RM Funcional + Tractografia

Mapeamento de áreas elocuentes (linguagem, motor) e tratos da substância branca. Essencial para planejamento cirúrgico de tumores próximos a áreas críticas.

Anatomopatológico

Diagnóstico definitivo. Obtido por biópsia estereotáxica ou pela própria cirurgia de ressecção. Identifica as características histopatológicas clássicas do GBM.

Painel Molecular Completo

Obrigatório no diagnóstico moderno: IDH1/2, MGMT (metilação), TERT promoter, EGFR, ATRX, TP53. Define subtipo, prognóstico e elegibilidade para terapias específicas e ensaios clínicos.

Tratamento Moderno — Multimodal e Individualizado

O tratamento do glioblastoma é obrigatoriamente multidisciplinar e individualizado conforme idade, performance status, perfil molecular e localização tumoral. O tratamento padrão atual combina cirurgia, radioterapia e quimioterapia com temozolomida, complementado por avanços recentes:

Pilar 1 — Cirurgia: Ressecção Máxima Segura

Quanto maior a ressecção, melhor o prognóstico

Estudos consistentes demonstram que a extensão da ressecção é fator prognóstico independente. Pacientes com ressecção total apresentam sobrevida significativamente maior que aqueles com biópsia ou ressecção parcial. Objetivos cirúrgicos:

  • Diagnóstico histológico definitivo com material adequado para painel molecular
  • Ressecção máxima possível sem causar déficit neurológico permanente
  • Descompressão com alívio sintomático imediato
  • Citorredução tumoral que potencializa quimio e radioterapia subsequentes

Técnicas modernas: microscopia HD, navegação intraoperatória, fluorescência por 5-ALA (destaca tecido tumoral), neuromonitorização contínua e — em casos selecionados — Awake Surgery.

Diferencial Técnico

Awake Surgery — Para Glioblastomas em Áreas Elocuentes

Quando o glioblastoma está localizado próximo a áreas elocuentes (linguagem, motor, função executiva), a Awake Surgery (Cirurgia com Paciente Acordado) permite ressecção máxima preservando função. Durante o procedimento, o paciente permanece acordado em momentos-chave, realizando tarefas (falar, mover, identificar imagens) enquanto a equipe mapeia o tecido em tempo real.

Essa combinação é particularmente valiosa em glioblastoma porque permite expandir a ressecção além dos limites convencionais sem comprometer linguagem, motor ou cognição — fundamental quando cada milímetro de ressecção a mais se traduz em meses adicionais de sobrevida. Saiba mais no Guia de Glioma Cerebral.

Pilar 2 — Radioterapia

Iniciada 2-4 semanas após cirurgia, segue protocolo padronizado:

  • Dose: 60 Gy total, em 30 frações diárias de 2 Gy (6 semanas)
  • Modalidades: IMRT (Radioterapia de Intensidade Modulada), VMAT, prótons em casos selecionados
  • Planejamento: baseado em RM com contraste recente, com margens para área tumoral residual + edema
  • Idosos frágeis: esquemas hipofracionados (40 Gy em 15 frações) também eficazes com menor toxicidade

Pilar 3 — Temozolomida (TMZ) — Quimioterapia Oral

A temozolomida é o componente quimioterápico do tratamento padrão — agente alquilante oral com excelente penetração na barreira hematoencefálica:

  • Fase concomitante: 75 mg/m²/dia durante toda a radioterapia (42 dias)
  • Fase adjuvante: 150-200 mg/m²/dia por 5 dias, a cada 28 dias, por 6 ciclos (estendido até 12 ciclos em casos selecionados)
  • Status MGMT: pacientes com MGMT metilado apresentam resposta significativamente melhor — sobrevida mediana frequentemente acima de 24 meses
  • Efeitos adversos: fadiga, náuseas, redução de contagem sanguínea (especialmente plaquetas e linfócitos)

Pilar 4 — TTFields (Optune) — Campos Elétricos Alternantes

Avanço terapêutico recente

Os Tumor Treating Fields (TTFields) são uma modalidade não invasiva que aplica campos elétricos alternantes de baixa intensidade ao tumor através de eletrodos colados na pele do couro cabeludo. Atuam interferindo na divisão celular tumoral.

  • Estudos randomizados (EF-14) mostram aumento de sobrevida em ~5 meses quando associado à temozolomida
  • Aplicação contínua (mínimo 18h/dia)
  • Sem toxicidade sistêmica significativa
  • Disponibilidade limitada e custo elevado — discutir cobertura

Tratamento da Recidiva

Opções modernas

Infelizmente, a maioria dos GBMs recidiva. Opções terapêuticas na recidiva incluem:

  • Re-cirurgia — em pacientes selecionados com bom performance status e lesão acessível
  • Bevacizumab (anti-VEGF) — controle de edema e estabilização sintomática
  • Re-irradiação (radiocirurgia ou hipofracionamento) — casos selecionados
  • Lomustina (CCNU) — quimioterapia alternativa
  • Ensaios clínicos — imunoterapia, terapias-alvo, vacinas, CAR-T — busque centros com pesquisa ativa

Cuidados de Suporte Essenciais

  • Corticoides (Dexametasona): controle de edema perilesional e sintomas
  • Anticonvulsivantes: em pacientes com convulsões (profilaxia rotineira não recomendada)
  • Profilaxia gástrica: protetor gástrico durante uso prolongado de corticoide
  • Profilaxia de trombose: heparina em pacientes acamados (risco aumentado de TVP)
  • Reabilitação: fisioterapia, fonoaudiologia, terapia ocupacional conforme déficits
  • Suporte psicossocial: cuidados paliativos, psicologia, suporte familiar

Formação Internacional

Estágio em Neurooncologia — Universidade de Tsukuba (Japão)

O Dr. Wilson Morikawa Jr. realizou estágio especializado em Neurooncologia na Universidade de Tsukuba, referência internacional em neuro-oncologia. A escola japonesa é reconhecida pela precisão técnica, rigor anatômico e abordagem multidisciplinar em gliomas malignos — fundamentos aplicados no atendimento moderno de pacientes com glioblastoma.

Importante — Segunda Opinião e Tumor Board: em glioblastoma, a discussão multidisciplinar (tumor board) envolvendo neurocirurgião, neuro-oncologista clínico, radioterapeuta e neuropatologista é padrão-ouro de cuidado. Cada caso tem nuances que merecem análise conjunta. A segunda opinião especializada frequentemente abre opções terapêuticas que não foram inicialmente consideradas — incluindo elegibilidade para ensaios clínicos com terapias modernas (imunoterapia, vacinas, CAR-T). Vale a pena buscar.

Perguntas Frequentes sobre Glioblastoma Multiforme

Respostas honestas e atualizadas às dúvidas mais comuns de pacientes e familiares.

Glioblastoma tem cura?
Atualmente, "cura" no sentido tradicional ainda não é o objetivo realista para a maioria dos casos de glioblastoma. Mas o cenário mudou significativamente nos últimos anos. O objetivo terapêutico atual é controle prolongado da doença com qualidade de vida preservada. Pacientes com perfil molecular favorável (especialmente MGMT metilado), bem operados com ressecção total e que toleram bem o tratamento podem ter respostas muito longas — alguns casos ultrapassam 5 anos de sobrevida. A pesquisa atual em imunoterapia, vacinas e terapias-alvo busca transformar o GBM em doença crônica controlável — semelhante ao que aconteceu com outros cânceres metastáticos nos últimos 15 anos.
Qual a sobrevida média?
A sobrevida mediana atual com tratamento padrão é de 14-18 meses — significativamente melhor que os 12 meses de uma década atrás. Mas medianas escondem grande variabilidade individual:
  • Pacientes com fatores favoráveis (jovens, bom performance status, ressecção total, MGMT metilado): mediana frequentemente acima de 24 meses
  • 5-7% sobrevivem 5+ anos (long-term survivors)
  • Adição de TTFields ao tratamento padrão aumenta sobrevida em ~5 meses adicionais
  • Casos selecionados em ensaios clínicos com imunoterapia mostram respostas prolongadas

O prognóstico individual depende muito de fatores específicos do seu caso. Discussão multidisciplinar especializada ajuda a entender as expectativas realistas.

O que significa MGMT metilado?
O MGMT é um gene que produz uma enzima de reparo de DNA — quando ativo, "corrige" os danos causados pela temozolomida no DNA das células tumorais, reduzindo sua eficácia. Quando o MGMT está metilado (silenciado por modificação epigenética), a enzima não é produzida e a temozolomida funciona muito melhor:
  • MGMT metilado (~35-45% dos casos): melhor resposta à temozolomida, sobrevida mediana frequentemente acima de 24 meses
  • MGMT não metilado (~55-65% dos casos): resposta menor à temozolomida — considera-se intensificação terapêutica, esquemas alternativos, ensaios clínicos

Este é um dos marcadores mais importantes para definir a estratégia terapêutica em GBM. Sempre faz parte do painel molecular obrigatório.

Como funciona o tratamento padrão atual?
O tratamento padrão moderno para glioblastoma é multimodal e sequencial:
  • Cirurgia inicial com ressecção máxima possível preservando função neurológica
  • Radioterapia de 60 Gy em 30 frações (6 semanas) concomitante com
  • Temozolomida em dose baixa diária (75 mg/m²) durante toda a radioterapia
  • Após 4 semanas de descanso, temozolomida adjuvante em dose maior (150-200 mg/m²) por 5 dias a cada 28 dias, por 6 ciclos (até 12 em casos selecionados)
  • Em casos selecionados, adicionam-se TTFields (campos elétricos) ou participação em ensaios clínicos com terapias mais modernas

Esta combinação é o "tronco" do tratamento, sobre o qual se decide individualização conforme perfil molecular (especialmente MGMT), idade, performance status e localização do tumor.

É possível continuar trabalhando durante o tratamento?
Depende do caso individual. Muitos pacientes mantêm atividade laboral, especialmente durante a fase adjuvante (após a radioterapia), com adaptações:
  • Pós-operatório imediato: repouso de 4-6 semanas
  • Durante radioterapia (6 semanas): fadiga intensa é comum — frequentemente requer redução ou afastamento
  • Após radioterapia, durante TMZ adjuvante: muitos retomam atividade parcial ou total, com pausas durante os 5 dias mensais de quimioterapia

A decisão sobre continuar trabalhando ou afastar depende do tipo de trabalho, déficits neurológicos, tolerância individual ao tratamento e desejo do paciente. O afastamento previdenciário (INSS) é direito do paciente com diagnóstico oncológico — a documentação adequada facilita a aprovação.

Devo buscar segunda opinião?
Sim — sempre vale a pena em glioblastoma. A complexidade do tratamento moderno torna a segunda opinião especializada particularmente valiosa. Razões para buscar:
  • Revisar adequação do painel molecular (alguns laboratórios fazem painel incompleto)
  • Discutir possibilidades cirúrgicas — incluindo Awake Surgery em centros experientes
  • Conhecer ensaios clínicos disponíveis — incluindo terapias modernas como imunoterapia e vacinas
  • Discutir TTFields e outras modalidades emergentes
  • Receber suporte multidisciplinar coordenado

Segunda opinião não significa desconfiança do médico atual — é prática recomendada em diretrizes internacionais para gliomas malignos. Frequentemente confirma o plano atual; outras vezes, abre opções adicionais.

O que são ensaios clínicos e vale a pena participar?
Ensaios clínicos são estudos que testam tratamentos novos ou novas combinações antes da aprovação ampla. Em glioblastoma, ensaios clínicos têm sido a porta de entrada para muitos avanços recentes — incluindo imunoterapia, vacinas dendríticas, CAR-T e terapias-alvo. Vantagens de participar:
  • Acesso a terapias modernas antes da disponibilidade comercial
  • Acompanhamento intensivo por equipe especializada
  • Custo coberto pelo patrocinador do estudo
  • Contribuição para avanço científico em benefício de futuros pacientes

Importante: ensaios têm critérios rigorosos de elegibilidade (perfil molecular, performance status, idade, tratamentos prévios). Centros acadêmicos e oncológicos grandes têm ensaios ativos. Pergunte sobre essa opção à sua equipe.

O plano de saúde cobre o tratamento?
Sim. Cirurgia (incluindo Awake Surgery em casos indicados), radioterapia, temozolomida, exames diagnósticos (RM, espectroscopia, painel molecular completo) e Bevacizumab para indicações reconhecidas são cobertos pela maioria dos planos. TTFields (Optune) tem cobertura mais variável e frequentemente exige liminar judicial. Medicamentos em ensaios clínicos são cobertos pelo patrocinador do estudo. O escritório auxilia na elaboração de documentação detalhada para autorização — essencial em casos complexos como GBM.
Dr. Wilson Morikawa Jr.

Dr. Wilson Morikawa Jr.

Neurocirurgião — CRM-SP 163.410 · RQE 101.438
Estágio em Neurooncologia — Universidade de Tsukuba (Japão)

Para avaliação especializada de glioblastoma — segunda opinião sobre diagnóstico, indicação cirúrgica (incluindo Awake Surgery), revisão de tratamento atual ou orientação sobre ensaios clínicos disponíveis — agende uma consulta. Teleconsulta disponível para pacientes de outras cidades. Leia também:

Acromegalia — Sintomas, Diagnóstico e Tratamento Cirúrgico

Neuralgia do Trigêmeo é um tipo de dor facial que impacta de forma significativa a qualidade de vida dos pacientes. Dr Wilson Morikawa

Acromegalia — Sintomas, Diagnóstico e Tratamento

A acromegalia é uma doença causada pela secreção excessiva e crônica do hormônio do crescimento (GH) pela hipófise. Em 99% dos casos, a causa é um adenoma hipofisário funcionante (somatotropinoma). Quando o quadro se instala antes do fechamento das epífises (infância e adolescência), produz o gigantismo. Quando inicia na idade adulta, gera a acromegalia clássica — com crescimento progressivo das extremidades e alterações faciais.

Como os sintomas são insidiosos e progressivos, o diagnóstico frequentemente é tardio — em média, 5 a 10 anos após o início da doença. Esse atraso permite o desenvolvimento de complicações cardiovasculares, metabólicas e respiratórias que aumentam significativamente a mortalidade quando não tratadas. A boa notícia: com diagnóstico adequado e cirurgia transesfenoidal endoscópica (tratamento de 1ª linha), associada quando necessário a medicamentos modernos (análogos de somatostatina) e radiocirurgia, a expectativa de vida pode ser restaurada ao normal. Esta página é um guia detalhado para pacientes e familiares. Para visão completa, leia o Guia Completo de Adenoma Hipofisário.

Em Resumo

O que é

Doença causada por excesso crônico de hormônio do crescimento (GH) — quase sempre por adenoma hipofisário.

Quem afeta

Adultos entre 30-50 anos. Discreto predomínio masculino. Prevalência ~50-70 por milhão.

Sintomas físicos

Crescimento de mãos, pés, mandíbula, nariz. Mudança facial gradual. Suor excessivo.

Sintomas sistêmicos

Cefaleia, apneia obstrutiva, síndrome do túnel do carpo, artralgia, fadiga.

Complicações

Cardiomiopatia, diabetes, hipertensão, risco aumentado de câncer de cólon.

Diagnóstico

IGF-1 elevado + GH não suprimido no TOTG + ressonância magnética com protocolo de sela turca.

Tratamento

1ª linha: cirurgia transesfenoidal endoscópica. Complementar: análogos de somatostatina e/ou radiocirurgia.

Prognóstico

Com tratamento adequado, expectativa de vida próxima ao normal. Sem tratamento, mortalidade 2-3x maior.

O Que É a Acromegalia — Fisiologia do GH

A hipófise anterior produz o hormônio do crescimento (GH), responsável pelo desenvolvimento normal do organismo. O GH atua principalmente através do IGF-1 (fator de crescimento insulina-símile 1) — produzido pelo fígado em resposta ao estímulo do GH. O IGF-1 é o principal mediador dos efeitos anabólicos do GH em ossos, músculos, vísceras e tecido conectivo.

Normalmente, a secreção de GH é pulsátil e regulada por dois hormônios hipotalâmicos: o GHRH (estimulador) e a somatostatina (inibidora). Na acromegalia, essa regulação é perdida — o adenoma hipofisário secreta GH continuamente, em quantidades suprafisiológicas, independentemente dos sinais normais do organismo. O IGF-1 fica cronicamente elevado, gerando crescimento progressivo de tecidos sensíveis ao hormônio.

A Causa — Quase Sempre o Somatotropinoma

Em cerca de 99% dos casos, a acromegalia é causada por um adenoma hipofisário funcionante secretor de GH — o somatotropinoma. Este tumor pode ser:

  • Microadenoma (<10mm) — minoria dos casos, geralmente em pacientes diagnosticados precocemente
  • Macroadenoma (≥10mm) — maioria dos casos no momento do diagnóstico, devido ao atraso diagnóstico característico
  • Macroadenoma gigante (≥40mm) — minoria, em casos com atraso diagnóstico extenso

Causas raras (<1%): tumores ectópicos produtores de GH ou GHRH em pulmão, pâncreas ou outras localizações.

Por Que o Diagnóstico É Frequentemente Tardio

A acromegalia é uma das doenças endócrinas com maior atraso diagnóstico — em média, 5 a 10 anos entre o início dos sintomas e o diagnóstico. Vários fatores explicam isso:

Evolução Insidiosa

Mudanças físicas ocorrem ao longo de anos. O paciente não percebe — adapta-se gradualmente.

Sintomas Inespecíficos

Fadiga, suor, dor articular são atribuídos a "envelhecimento", "estresse" ou "trabalho pesado".

Mudança Facial Gradual

Familiares próximos também se adaptam. Fotos antigas revelam a evolução tardiamente.

Diagnósticos Isolados

Cada complicação (apneia, diabetes, túnel do carpo) tratada isoladamente, sem investigação da causa comum.

Dica diagnóstica clássica: compare fotos da face de 5, 10 e 15 anos atrás. A mudança gradual da fisionomia — proeminência mandibular, aumento de nariz, lábios mais espessos, alargamento da raiz nasal — é frequentemente o primeiro indício suspeito. Mudança de tamanho de calçados ou anéis em adulto sem causa aparente também é sinal de alerta.

Sintomas — Três Grupos Distintos

Os sintomas da acromegalia podem ser agrupados em três categorias com mecanismos diferentes: efeitos físicos visíveis (crescimento de extremidades), sintomas sistêmicos (apneia, túnel do carpo, dor articular) e alterações metabólicas (diabetes, hipertensão, dislipidemia). Em macroadenomas, ainda se somam sintomas por efeito de massa.

Grupo 1 — Alterações Físicas Visíveis

Crescimento de Mãos e Pés

Mudança de número de anel, calçados que ficam apertados sem ganho de peso, mãos "encorpadas".

Prognatismo

Mandíbula proeminente, mordida prejudicada, espaçamento entre dentes (diastema).

Aumento de Nariz e Lábios

Nariz mais largo, lábios mais espessos, traços faciais mais grosseiros progressivamente.

Macroglossia

Língua aumentada — pode causar marcas dentárias laterais e contribuir para apneia obstrutiva.

Voz Mais Grave

Espessamento de cordas vocais e mucosa laríngea altera o timbre vocal progressivamente.

Pele Espessa e Oleosa

Pele mais grossa, oleosa, com poros aumentados. Pode haver acantose nigricans (manchas escuras).

Hiperidrose

Sudorese excessiva — sintoma frequente e incômodo, sem relação com temperatura ambiental.

Crescimento de Pelos

Pelos corporais mais grossos e abundantes — pode causar incômodo estético, especialmente em mulheres.

Grupo 2 — Sintomas Sistêmicos

Apneia Obstrutiva do Sono

Presente em 70-80% dos pacientes. Causada por macroglossia e espessamento de tecidos das vias aéreas.

Síndrome do Túnel do Carpo

Bilateral em ~50% dos casos. Dormência e dor nas mãos por compressão do nervo mediano.

Artralgia e Artrose Precoce

Dor articular generalizada por crescimento de cartilagem. Quadris, joelhos e coluna mais afetados.

Cefaleia

Por efeito metabólico do GH e/ou efeito de massa em macroadenomas — frequente e persistente.

Fadiga e Sonolência Diurna

Cansaço crônico, sonolência durante o dia (frequentemente relacionada à apneia do sono).

Alterações Sexuais

Disfunção erétil (homens), alterações menstruais e infertilidade (mulheres) — comuns.

Grupo 3 — Alterações Metabólicas

O GH em excesso causa resistência insulínica e alterações cardiovasculares progressivas:

  • Diabetes Mellitus tipo 2 — presente em 20-30% dos pacientes
  • Intolerância à glicose — em até 50%
  • Hipertensão arterial — em 30-50%
  • Dislipidemia — alterações de colesterol e triglicérides
  • Cardiomiopatia da acromegalia — espessamento cardíaco progressivo, principal causa de morte se não tratada

Atenção — Mortalidade Aumentada

Por Que o Diagnóstico Precoce Salva Vidas

Pacientes com acromegalia não tratada têm mortalidade 2 a 3 vezes maior que a população geral, principalmente por:

  • Cardiomiopatia da acromegalia — insuficiência cardíaca progressiva
  • Eventos cardiovasculares (infarto, AVC) por hipertensão e dislipidemia
  • Apneia do sono grave não tratada — risco cardiovascular adicional
  • Diabetes descontrolado e suas complicações
  • Câncer de cólon — risco 2-3x maior que população geral

Com tratamento adequado que normaliza GH e IGF-1, a expectativa de vida pode ser restaurada ao nível da população geral. Por isso, diagnóstico precoce é fundamental.

Diagnóstico — Laboratorial e Por Imagem

O diagnóstico da acromegalia combina avaliação clínica, testes laboratoriais específicos e imagem da hipófise:

Avaliação Laboratorial

Teste de Rastreamento

IGF-1 Sérico

Primeiro teste de rastreamento. Valor elevado para idade e sexo sugere acromegalia. Estável ao longo do dia (não pulsátil como GH), por isso mais confiável.

Teste Confirmatório

TOTG com Dosagem de GH

Teste oral de tolerância à glicose com dosagens seriadas de GH. Normalmente, a glicose suprime o GH para abaixo de 1 ng/mL. Na acromegalia, o GH não suprime (não cai).

Painel Hormonal Completo

Avaliação de Outros Hormônios

Prolactina (até 30-40% têm hiperprolactinemia associada), TSH/T4 livre, ACTH/cortisol, LH/FSH, testosterona/estradiol — avaliar hipopituitarismo associado.

Imagem

RM com Protocolo Sela Turca

Identifica o adenoma e define tamanho, extensão e relação com estruturas adjacentes (quiasma óptico, seios cavernosos). Essencial para planejamento cirúrgico.

Avaliação das Comorbidades

Investigação obrigatória ao diagnóstico

  • Glicemia, HbA1c, perfil lipídico — investigar diabetes e dislipidemia
  • Polissonografia — avaliação de apneia obstrutiva do sono
  • Ecocardiograma — investigar cardiomiopatia da acromegalia
  • Colonoscopia — rastreamento de pólipos e câncer de cólon (todos os pacientes)
  • Campimetria visual — em macroadenomas com extensão suprasselar
  • Eletroneuromiografia — quando há suspeita de síndrome do túnel do carpo

Tratamento — Cirurgia Transesfenoidal É a 1ª Linha

Os objetivos do tratamento são normalizar GH e IGF-1, controlar comorbidades e melhorar a qualidade e expectativa de vida. O tratamento é multidisciplinar — envolve neurocirurgião, endocrinologista, cardiologista e outros especialistas conforme as complicações. Três modalidades principais:

Pilar 1 — Cirurgia Transesfenoidal Endoscópica (1ª linha)

Tratamento de Escolha

Cirurgia Transesfenoidal Endoscópica

A cirurgia transesfenoidal endoscópica é o tratamento de primeira linha para a maioria dos pacientes com acromegalia. Realizada por acesso pela narina, sem cicatriz visível, permite ressecção do tumor com excelente preservação da hipófise normal.

Taxa de cura cirúrgica (definida como normalização de IGF-1 e GH suprimido no TOTG): 70-90% em microadenomas e 30-50% em macroadenomas, com tendência crescente em centros experientes utilizando técnicas modernas e neuronavegação.

Cicatriz

Nenhuma

Internação

2-4 dias

Retorno

2-3 sem

Cura micro

70-90%

Saiba mais sobre a Cirurgia Transesfenoidal Endoscópica no guia de Adenoma Hipofisário.

Pilar 2 — Tratamento Medicamentoso

Indicado em pacientes com controle bioquímico inadequado após cirurgia, recidiva, ou como tratamento pré-operatório em casos específicos. Três classes principais:

Principal classe

Análogos de Somatostatina

Octreotide LAR e Lanreotide (depot mensal — injeção a cada 28 dias). Reduzem GH e IGF-1, podem reduzir tamanho tumoral. Eficácia: normalização em 30-50% dos casos.

Casos refratários: Pasireotide LAR (alternativa de 2ª geração).

Para casos refratários

Pegvisomant

Antagonista do receptor de GH. Bloqueia a ação do GH e normaliza IGF-1 em 90% dos casos refratários. Aplicação subcutânea diária. Custo elevado.

Indicação: falha aos análogos de somatostatina.

Adjuvante em selecionados

Cabergolina

Agonista dopaminérgico oral. Eficácia limitada em monoterapia, mas pode ser associada aos análogos em casos com controle parcial.

Indicação: hiperprolactinemia associada ou controle parcial com somatostatina.

Pilar 3 — Radiocirurgia

Quando indicada

  • Tumor residual pós-cirúrgico não controlado por medicação
  • Recidiva tumoral após cirurgia
  • Casos refratários ao tratamento medicamentoso
  • Pacientes não candidatos à cirurgia

Modalidades: Gamma Knife ou CyberKnife (dose única) ou radioterapia fracionada. Resposta hormonal é lenta — pode levar 5-10 anos para atingir controle endócrino completo. Risco de hipopituitarismo a longo prazo (~50% em 10 anos).

Manejo das Comorbidades

Tratamento simultâneo das complicações é tão importante quanto controlar o GH:

  • Diabetes: dieta, exercício, metformina, insulina conforme necessidade
  • Hipertensão: anti-hipertensivos (frequentemente IECA ou BRA como primeira escolha)
  • Apneia do sono: CPAP, perda de peso, controle bioquímico melhora apneia
  • Cardiomiopatia: acompanhamento cardiológico, medicação específica
  • Síndrome do túnel do carpo: tratamento conservador ou cirúrgico se grave
  • Rastreamento de câncer de cólon: colonoscopia ao diagnóstico e periodicamente

Importante: o sucesso do tratamento da acromegalia depende fortemente de equipe multidisciplinar experiente — neurocirurgião com expertise em cirurgia transesfenoidal, endocrinologista com experiência em adenomas hipofisários, e suporte de cardiologia, otorrinolaringologia e oftalmologia conforme necessário. Centros com alto volume de casos têm taxas de cura cirúrgica e controle bioquímico significativamente superiores.

Perguntas Frequentes sobre Acromegalia

Respostas diretas às dúvidas mais comuns de pacientes diagnosticados com acromegalia.

Acromegalia tem cura?
Sim, em uma proporção significativa de casos. "Cura" na acromegalia é definida como normalização de IGF-1 e GH suprimido no TOTG sem necessidade de medicação. A cirurgia transesfenoidal endoscópica atinge cura em 70-90% dos microadenomas e 30-50% dos macroadenomas bem indicados. Quando a cirurgia não controla completamente, a combinação com medicação (análogos de somatostatina, Pegvisomant) atinge controle bioquímico adequado em mais de 90% dos casos. Mesmo sem "cura" bioquímica pura, o controle adequado restaura a expectativa de vida ao normal.
As alterações físicas regridem após o tratamento?
Parcialmente. Algumas alterações regridem ou melhoram significativamente:
  • Regridem: edema de partes moles (mãos, pés, face), hiperidrose, oleosidade da pele, síndrome do túnel do carpo
  • Melhoram parcialmente: apneia obstrutiva, cefaleia, fadiga, dor articular
  • Não regridem (alterações ósseas estabelecidas): prognatismo mandibular, crescimento de mãos/pés, alargamento de nariz, mudanças ósseas faciais

Por isso o diagnóstico precoce é crucial — antes que mudanças ósseas estruturais se estabeleçam definitivamente.

Por que IGF-1 é melhor que GH para diagnóstico?
O GH é secretado de forma pulsátil ao longo do dia — pode estar baixo em alguns momentos e alto em outros, mesmo em pessoas normais. Uma única dosagem de GH pode dar resultado falsamente normal ou elevado. Já o IGF-1 é estável ao longo do dia — reflete a produção média de GH nas últimas 24-48 horas. Por isso, IGF-1 é o teste de rastreamento e acompanhamento de escolha. Quando IGF-1 está elevado para idade e sexo, a hipótese de acromegalia se torna forte e o teste confirmatório (TOTG com dosagem seriada de GH) é então realizado.
Como é feito o Teste Oral de Tolerância à Glicose para acromegalia?
O paciente toma 75g de glicose dissolvida em água (mesma quantidade do teste para diabetes) após jejum. Em pessoas normais, a glicose suprime a secreção de GH para níveis abaixo de 1 ng/mL (ou abaixo de 0,4 ng/mL com ensaios mais modernos) em até 2 horas. Em pessoas com acromegalia, o adenoma continua secretando GH independentemente da glicose — o GH não suprime. Por isso, o GH é dosado em vários momentos (basal, 30, 60, 90, 120 minutos) durante o teste. A não supressão do GH confirma o diagnóstico.
Quanto tempo demora para a cirurgia "fazer efeito"?
A cirurgia tem efeito praticamente imediato sobre o GH — a maioria dos pacientes apresenta queda significativa de GH no primeiro dia pós-operatório. A normalização do IGF-1 é mais lenta (leva algumas semanas a meses), pois reflete o estímulo crônico anterior nos tecidos. A avaliação completa da cura cirúrgica é feita 6-12 semanas após a cirurgia, com IGF-1 e novo TOTG. Sintomas como suor, dor articular e edema melhoram em dias a semanas; melhora cardiovascular e metabólica ocorre em meses.
É preciso fazer colonoscopia ao diagnóstico?
Sim — é recomendação universal nas diretrizes internacionais. Pacientes com acromegalia têm risco 2-3 vezes maior de pólipos colônicos e câncer colorretal. A recomendação atual é colonoscopia ao diagnóstico e periodicamente conforme achados e idade. Mesmo após controle bioquímico da acromegalia, o risco persiste — por isso o rastreamento continua. Outros rastreamentos importantes: ecocardiograma para cardiomiopatia, polissonografia para apneia, fundoscopia/campimetria para alterações visuais em macroadenomas.
Posso engravidar com acromegalia?
Sim, na maioria dos casos com tratamento adequado. A acromegalia frequentemente causa infertilidade por hipogonadismo associado ou hiperprolactinemia. O tratamento adequado (cirurgia e/ou medicação) frequentemente restaura a fertilidade. Durante a gestação, geralmente os análogos de somatostatina são suspensos (categoria C de risco), com acompanhamento clínico e laboratorial frequente. A gestação não acelera o crescimento tumoral na maioria dos casos, mas exige planejamento multidisciplinar entre endocrinologista, neurocirurgião e obstetra. Amamentação geralmente é permitida.
O plano de saúde cobre o tratamento da acromegalia?
Sim. Cirurgia transesfenoidal endoscópica, radiocirurgia (Gamma Knife / CyberKnife), exames diagnósticos (TOTG-GH, IGF-1, RM com protocolo de sela turca, polissonografia, ecocardiograma) e medicamentos específicos previstos pela ANS (Octreotide LAR, Lanreotide, Pegvisomant, Cabergolina) são cobertos pela maioria dos planos para indicações reconhecidas. Medicamentos de alto custo (Pegvisomant) exigem documentação detalhada para autorização. O escritório auxilia no preparo da documentação para o convênio.
Dr. Wilson Morikawa Jr.

Dr. Wilson Morikawa Jr.

Neurocirurgião — CRM-SP 163.410 · RQE 101.438
Estágio em Neurooncologia — Universidade de Tsukuba (Japão)

Para avaliação especializada de acromegalia — segunda opinião sobre diagnóstico, indicação cirúrgica, casos refratários à medicação ou planejamento de cirurgia transesfenoidal endoscópica — agende uma consulta. Teleconsulta disponível para pacientes de outras cidades. Leia também:

Prolactinoma — O Que É, Sintomas e Tratamento com Cabergolina

TRODAT é um exame que pode auxiliar no diagnóstico da doença de Parkinson. Dr Wilson Morikawa

Prolactinoma — O Que É, Sintomas e Tratamento

O prolactinoma é um tumor benigno da hipófise que secreta prolactina em excesso. É o tipo mais comum entre os adenomas hipofisários funcionantes — responde por 40-50% deles. Acomete predominantemente mulheres em idade reprodutiva (20-40 anos), causando classicamente amenorreia (parada da menstruação), galactorreia (saída espontânea de leite) e infertilidade. Em homens, manifesta-se geralmente por disfunção erétil e redução da libido — frequentemente diagnosticado em fase mais avançada.

A grande maioria dos prolactinomas — incluindo a maioria dos macroprolactinomas — responde excelentemente ao tratamento medicamentoso com Cabergolina (agonista dopaminérgico), considerado a primeira linha terapêutica. A cirurgia transesfenoidal endoscópica é reservada para casos refratários, intolerância ao medicamento ou situações específicas. Esta página fornece informação detalhada sobre sintomas, diagnóstico e opções de tratamento. Para uma visão mais ampla do tema, leia o Guia Completo de Adenoma Hipofisário.

Em Resumo

O que é

Tumor benigno da hipófise que secreta prolactina em excesso. Mais comum dos adenomas funcionantes.

Tamanho

Microprolactinoma (<10mm) ou Macroprolactinoma (≥10mm). Macroprolactinoma gigante: ≥40mm.

Em mulheres

Amenorreia, galactorreia, infertilidade, redução da libido. Pico 20-40 anos.

Em homens

Disfunção erétil, redução da libido, infertilidade, ginecomastia. Diagnóstico geralmente tardio.

Diagnóstico

Dosagem de prolactina + RM com protocolo de sela turca. Excluir causas secundárias.

Tratamento

1ª linha: Cabergolina (agonista dopaminérgico). Cirurgia em casos refratários.

Eficácia da Cabergolina

Normaliza prolactina em ~90% e reduz tumor em 80-90% dos casos.

Fertilidade

Tratamento adequado restaura a ovulação e a fertilidade na grande maioria dos casos.

O Que É a Prolactina e o Prolactinoma

A prolactina é um hormônio produzido pelas células lactotrofas da adeno-hipófise (hipófise anterior). Sua principal função é estimular a produção de leite materno durante o pós-parto, mas também participa de outras funções fisiológicas. A prolactina está normalmente sob inibição contínua pela dopamina produzida no hipotálamo — esse controle dopaminérgico é o alvo do tratamento farmacológico do prolactinoma.

O prolactinoma é o adenoma hipofisário em que as células lactotrofas se proliferam de forma anormal e secretam prolactina em quantidades suprafisiológicas. O excesso de prolactina inibe o eixo hipotálamo-hipófise-gonadal (suprime GnRH, LH e FSH), causando hipogonadismo, infertilidade e os sintomas clássicos. Em macroprolactinomas, soma-se o efeito de massa sobre estruturas adjacentes.

Causas de Hiperprolactinemia — Nem Toda Prolactina Alta é Prolactinoma

Antes de assumir o diagnóstico de prolactinoma, é fundamental excluir outras causas de elevação da prolactina:

Fisiológicas

Gestação, lactação, estresse intenso, atividade sexual, sono.

Medicações

Antipsicóticos (risperidona, haloperidol), metoclopramida, antidepressivos, opioides, estrogênios, anti-hipertensivos.

Hipotireoidismo Primário

TSH elevado estimula a produção de prolactina (TRH eleva PRL). Reverter com levotiroxina.

Insuficiência Renal Crônica

Redução da depuração da prolactina. Diagnóstico por creatinina e ureia.

Doença Hepática

Cirrose pode elevar prolactina por redução de metabolismo e aumento de estrogênios.

Pseudoprolactinoma

Outro tumor selar (não-funcionante) que comprime o pedículo hipofisário e impede a chegada da dopamina. PRL elevada moderadamente.

Prolactinoma

Tumor primário das células lactotrofas. PRL geralmente proporcional ao tamanho do tumor.

Idiopática

Após exclusão das demais causas, sem identificação de tumor em RM. Acompanhamento.

Regra prática útil: em geral, prolactinomas têm prolactina proporcional ao tamanho do tumor. Microprolactinomas costumam ter PRL entre 100-250 ng/mL. Macroprolactinomas têm PRL geralmente acima de 250 ng/mL, frequentemente acima de 500 ng/mL. Tumores selares grandes com PRL apenas moderadamente elevada (50-150 ng/mL) sugerem pseudoprolactinoma (tumor não funcionante comprimindo o pedículo) — diagnóstico diferencial importante porque o tratamento é diferente.

Quem Tem Prolactinoma?

O prolactinoma é o adenoma hipofisário funcionante mais comum — responde por aproximadamente 40-50% dos casos. Sua prevalência estimada é de cerca de 0,5 casos por 1.000 mulheres em idade reprodutiva. Apresenta padrões epidemiológicos distintos entre sexos:

Em Mulheres

3-5x mais frequente

  • Maior incidência entre 20-40 anos
  • Geralmente microprolactinomas
  • Diagnóstico mais precoce — sintomas reprodutivos (amenorreia, infertilidade) levam à investigação
  • Boa resposta ao tratamento

Em Homens

Diagnóstico tardio

  • Geralmente diagnosticado entre 30-50 anos
  • Predomínio de macroprolactinomas
  • Sintomas (disfunção erétil, libido) frequentemente atribuídos a estresse ou envelhecimento
  • Pode apresentar-se inicialmente por efeito de massa (cefaleia, alteração visual)

Sintomas — Diferentes em Mulheres e Homens

Os sintomas do prolactinoma decorrem de dois mecanismos: excesso de prolactina (com supressão do eixo gonadal) e, em macroprolactinomas, efeito de massa sobre estruturas adjacentes (quiasma óptico, hipófise normal, seios cavernosos):

Sintomas em Mulheres

Amenorreia

Parada da menstruação por mais de 3 ciclos (em mulher previamente regular). Sintoma cardinal.

Galactorreia

Saída espontânea ou após estímulo de leite ou secreção láctea fora do período de pós-parto.

Infertilidade

Dificuldade para engravidar por inibição da ovulação. Frequente motivo de procura ao médico.

Oligomenorreia

Ciclos menstruais espaçados (intervalo > 35 dias) — forma menos grave do hipogonadismo.

Redução da Libido

Diminuição do desejo sexual. Pode estar associada a secura vaginal e dispareunia.

Osteoporose Precoce

Hipogonadismo prolongado leva a perda de massa óssea — risco aumentado de fraturas.

Sintomas em Homens

Disfunção Erétil

Frequentemente atribuída a estresse ou envelhecimento. Pode ser primeira manifestação.

Redução da Libido

Diminuição do desejo sexual frequentemente precoce e progressiva.

Infertilidade

Por inibição da espermatogênese — reversível com tratamento adequado.

Ginecomastia

Crescimento do tecido mamário. Frequentemente bilateral, pode estar associada a sensibilidade local.

Atrofia Testicular

Redução do volume testicular por hipogonadismo prolongado.

Galactorreia (rara)

Saída de secreção mamária — mais rara em homens que em mulheres, mas pode ocorrer.

Sintomas Adicionais em Macroprolactinomas

Efeito de massa em tumores ≥10mm

  • Cefaleia — frontal ou retro-orbital, geralmente persistente
  • Hemianopsia bitemporal — perda do campo visual lateral por compressão do quiasma óptico
  • Redução da acuidade visual
  • Diplopia (visão dupla) — em tumores que invadem o seio cavernoso
  • Hipopituitarismo — déficit de outros hormônios hipofisários por compressão
  • Síndrome do seio cavernoso — comprometimento de pares cranianos (III, IV, V1, V2, VI)

Emergência Neurocirúrgica

Apoplexia Hipofisária do Prolactinoma

A apoplexia hipofisária é uma hemorragia ou necrose súbita dentro do tumor, gerando aumento brusco de volume e insuficiência adrenal aguda. Sintomas típicos:

  • Cefaleia súbita e muito intensa (tipo "trovão") com início abrupto
  • Perda visual aguda (de horas a dias)
  • Diplopia de início súbito
  • Náuseas e vômitos intensos
  • Alteração do nível de consciência: sonolência, confusão
  • Insuficiência adrenal: queda de pressão, hipoglicemia, choque

Pronto-socorro hospitalar imediato. Frequentemente exige reposição urgente de hidrocortisona endovenosa e avaliação para cirurgia transesfenoidal de descompressão.

Diagnóstico — Como É Feito

O diagnóstico do prolactinoma combina dosagem da prolactina sérica (com exclusão de causas secundárias) e imagem da hipófise:

Dosagem da Prolactina

A prolactina deve ser dosada em jejum matinal, preferencialmente em condições basais (sem estresse físico, sem manipulação mamária recente, sem atividade sexual recente). Valores de referência aproximados:

  • Normal: ≤25 ng/mL em mulheres, ≤20 ng/mL em homens
  • Discretamente elevada (25-100 ng/mL): investigar medicamentos, hipotireoidismo, estresse, idiopática
  • Microprolactinoma típico (100-250 ng/mL): compatível com microadenoma funcionante
  • Macroprolactinoma típico (>250 ng/mL, frequentemente >500): compatível com macroadenoma funcionante
  • Macroprolactinoma gigante: PRL frequentemente >1.000-2.000 ng/mL

Armadilhas na Interpretação

Armadilha 1

Efeito Gancho (Hook Effect)

Em macroprolactinomas gigantes, prolactina extremamente alta pode "saturar" o teste laboratorial e ser reportada falsamente como normal ou levemente elevada. Solução: diluir a amostra (1:100) — revela o valor real.

Armadilha 2

Macroprolactina

Forma biologicamente inativa da prolactina (complexada com imunoglobulinas). Eleva o valor laboratorial mas não causa sintomas. Investigada com precipitação por polietilenoglicol (PEG) quando há discrepância entre PRL elevada e ausência de sintomas.

Armadilha 3

Pseudoprolactinoma

Adenoma não funcionante grande que comprime o pedículo hipofisário, impedindo a chegada de dopamina. PRL elevada apenas moderadamente (50-150 ng/mL) com tumor grande. Não responde bem à Cabergolina — o tratamento é cirúrgico.

Armadilha 4

Antipsicóticos

Medicações antipsicóticas (risperidona, haloperidol) podem elevar PRL para níveis até 200 ng/mL. Histórico medicamentoso completo é essencial antes de assumir prolactinoma.

Exames Complementares

  • Ressonância Magnética com Protocolo de Sela Turca: padrão-ouro — identifica microprolactinomas a partir de 3-5mm
  • TSH e T4 livre: exclusão de hipotireoidismo primário
  • β-HCG: exclusão de gestação em mulheres
  • Creatinina: exclusão de insuficiência renal
  • Painel hormonal hipofisário completo: avaliar hipopituitarismo associado em macroprolactinomas
  • Campimetria visual computadorizada: em macroprolactinomas (avaliar compressão quiasmática)
  • Densitometria óssea: avaliar osteoporose em hipogonadismo prolongado

Tratamento — Cabergolina é a Primeira Linha

Diferentemente da maioria dos outros adenomas hipofisários funcionantes (em que a cirurgia é a primeira escolha), o prolactinoma tem tratamento medicamentoso como primeira linha. Os agonistas dopaminérgicos são extremamente eficazes — normalizam a prolactina e reduzem o tamanho do tumor em mais de 80-90% dos casos:

Cabergolina — Padrão de Cuidado

Tratamento de escolha — eficaz e bem tolerada

A Cabergolina é um agonista dopaminérgico de ação prolongada — atua como a dopamina, suprimindo a produção de prolactina e induzindo redução tumoral. Esquema padrão:

  • Dose inicial: 0,25 mg duas vezes por semana
  • Aumento gradual: conforme tolerância e resposta da prolactina (avaliação mensal inicial)
  • Dose habitual: 0,5 a 1 mg/semana (raramente acima de 2 mg/semana)
  • Administração: à noite, junto com alimentos para reduzir efeitos colaterais
  • Resposta esperada: normalização da prolactina em 80-90% dos casos; redução tumoral em 80-90%
  • Duração: mínimo de 2-3 anos antes de considerar tentativa de suspensão

Bromocriptina — Alternativa Clássica

Alternativa válida em casos específicos

A bromocriptina é o agonista dopaminérgico mais antigo. É menos potente que a cabergolina e tem mais efeitos colaterais, mas tem maior experiência de uso na gestação:

  • Dose inicial: 1,25 mg à noite, com aumento gradual
  • Dose habitual: 2,5 a 15 mg/dia divididos
  • Efeitos adversos mais frequentes: náuseas, hipotensão postural, cefaleia
  • Indicação preferencial: mulheres planejando gestação (maior experiência clínica)

Efeitos Colaterais dos Agonistas Dopaminérgicos

Náuseas e Vômitos

Mais frequentes no início do tratamento. Tomar com alimentos e antes de dormir minimiza.

Hipotensão Postural

Tontura ao levantar. Levantar-se devagar e manter hidratação adequada.

Cefaleia

Frequente no início, geralmente leve a moderada. Tende a melhorar com tempo.

Sonolência

Por isso administração noturna preferida. Atenção ao dirigir nas primeiras semanas.

Distúrbios de Impulso

Raro: ludopatia, compras compulsivas, hipersexualidade. Comunicar ao médico imediatamente.

Valvopatia Cardíaca

Raro em doses usadas para prolactinoma. Avaliação ecocardiográfica em pacientes com doses altas crônicas.

Cirurgia Transesfenoidal — Quando É Necessária

2ª linha em prolactinoma

Cirurgia Transesfenoidal Endoscópica

Em prolactinomas, a cirurgia transesfenoidal endoscópica é indicação seletiva — reservada para casos em que o tratamento medicamentoso falha, é mal tolerado ou inadequado:

  • Intolerância ou efeitos colaterais inaceitáveis à Cabergolina
  • Falha terapêutica ou resistência medicamentosa
  • Macroprolactinoma com compressão visual aguda (situação selecionada)
  • Apoplexia hipofisária com déficit visual progressivo
  • Prolactinoma cístico (frequentemente menos responsivo a medicação)
  • Preferência do paciente por evitar uso medicamentoso prolongado
  • Algumas situações reprodutivas específicas

Resultados em centros especializados: cura cirúrgica em 70-90% em microadenomas e 30-50% em macroadenomas bem indicados. Saiba mais sobre Adenoma Hipofisário e Cirurgia Transesfenoidal.

Situações Especiais

Gestação

Cabergolina ou bromocriptina geralmente suspensas no início da gestação. Acompanhamento clínico mensal (sintomas neurológicos). Em macroprolactinomas, campimetria visual seriada. RM apenas se sintomas. Amamentação possível em microprolactinomas.

Infertilidade

O tratamento adequado do prolactinoma restaura a ovulação na maioria das mulheres e a espermatogênese em homens. Frequentemente permite gestação natural sem necessidade de técnicas de reprodução assistida.

Suspensão do Tratamento

Após pelo menos 2-3 anos de tratamento com prolactina normal e tumor não visível ou muito reduzido em RM, pode-se tentar suspensão gradual. Cerca de 20-30% mantêm remissão. Monitorar PRL a cada 3-6 meses.

Resistência à Cabergolina

Definida como falha em normalizar PRL ou reduzir tumor com dose ≥2 mg/semana. Ocorre em ~10-20%. Opções: trocar para bromocriptina, aumentar dose com monitorização, cirurgia transesfenoidal, radiocirurgia.

Importante: o tratamento do prolactinoma exige acompanhamento multidisciplinar com endocrinologista (manejo medicamentoso, suspensão), neurocirurgião (avaliação cirúrgica, casos refratários) e neuro-oftalmologista (em macroprolactinomas, avaliação do campo visual). A escolha entre Cabergolina, cirurgia e radiocirurgia é altamente individualizada — considera tamanho do tumor, sintomas, idade, planejamento reprodutivo e preferências do paciente.

Perguntas Frequentes sobre Prolactinoma

Respostas diretas às dúvidas mais comuns de pacientes diagnosticados com prolactinoma.

Prolactinoma é câncer?
Não. O prolactinoma é praticamente sempre um tumor benigno — não invade tecidos vizinhos, não faz metástase e tem prognóstico excelente. A versão maligna (carcinoma hipofisário) é extremamente rara (<0,2% dos casos). Apesar de benigno, pode causar problemas significativos pelos efeitos da prolactina em excesso (infertilidade, hipogonadismo) e, em macroprolactinomas, pela compressão de estruturas vizinhas — por isso o diagnóstico e tratamento adequados são importantes.
Vou ter que tomar Cabergolina pelo resto da vida?
Nem sempre. O tratamento deve ser mantido por pelo menos 2-3 anos. Após esse período, em pacientes com prolactina normal e tumor não visível ou muito reduzido em RM, pode-se tentar suspensão gradual. Cerca de 20-30% dos pacientes mantêm remissão duradoura sem necessidade de retornar à medicação. Outros precisam reintroduzir a Cabergolina em doses menores. O monitoramento periódico da prolactina (a cada 3-6 meses) define a estratégia.
Posso engravidar com prolactinoma?
Sim, e o tratamento frequentemente restaura a fertilidade. A Cabergolina normaliza a prolactina e restaura a ovulação em mais de 90% dos casos. A gestação é segura para a maioria das mulheres com microprolactinoma. Geralmente suspende-se a Cabergolina ao confirmar a gestação. O acompanhamento clínico é mensal (sintomas de crescimento tumoral). Em macroprolactinomas, recomenda-se campimetria visual seriada. A bromocriptina é frequentemente preferida em casos que exijam tratamento durante a gestação (mais experiência clínica). A amamentação geralmente é permitida em microprolactinomas após avaliação individualizada.
Toda elevação de prolactina é prolactinoma?
Não. Várias situações podem elevar a prolactina sem que haja um adenoma. As causas mais comuns de hiperprolactinemia não-tumoral incluem: gestação, lactação, estresse, atividade sexual recente, medicações (antipsicóticos, metoclopramida, opioides, alguns antidepressivos), hipotireoidismo primário (TSH alto eleva PRL), insuficiência renal crônica e doença hepática. Por isso, o diagnóstico de prolactinoma sempre requer exclusão dessas causas e correlação com ressonância magnética da sela turca.
Microprolactinoma pode virar macroprolactinoma?
É possível, mas raro — especialmente se tratado adequadamente. A maioria dos microprolactinomas permanece estável ou regride com Cabergolina. Estudos de longo prazo mostram que menos de 7% dos microprolactinomas crescem significativamente. A vigilância com RM seriada e PRL periódica permite detectar precocemente qualquer crescimento e ajustar o tratamento. Em pacientes em remissão sem tratamento (após suspensão da Cabergolina), a vigilância periódica é fundamental.
Existe risco de recidiva depois do tratamento?
Sim, mas é manejável. Após suspensão da Cabergolina, cerca de 50-70% dos pacientes apresentam recidiva da hiperprolactinemia ao longo do tempo. Frequentemente a recidiva é leve e bem controlada com reintrodução da medicação em doses baixas. Por isso, mesmo após suspensão bem-sucedida, o monitoramento periódico da prolactina é essencial. Em pacientes operados, a taxa de recidiva tardia é menor (mas requer também acompanhamento). Recidiva não significa falha — significa que o tratamento precisa ser ajustado.
Quando a cirurgia é melhor que a Cabergolina?
A cirurgia transesfenoidal é considerada em situações específicas:
  • Intolerância ou efeitos colaterais inaceitáveis à Cabergolina
  • Resistência terapêutica (falha em normalizar PRL com dose ≥2 mg/semana)
  • Apoplexia hipofisária com perda visual progressiva
  • Prolactinoma cístico (geralmente menos responsivo à medicação)
  • Macroprolactinoma com compressão visual não responsiva à medicação
  • Preferência do paciente por evitar uso medicamentoso prolongado
  • Situações em que a paciente quer engravidar e há contraindicação à manutenção medicamentosa

Em centros especializados, a cura cirúrgica chega a 70-90% em microadenomas. Saiba mais sobre cirurgia transesfenoidal endoscópica.

O plano de saúde cobre o tratamento?
Sim. Exames diagnósticos (dosagens hormonais, RM com protocolo de sela turca, campimetria visual), Cabergolina/bromocriptina e cirurgia transesfenoidal endoscópica para indicações reconhecidas pela ANS são procedimentos cobertos pela maioria dos planos. A autorização requer laudo médico detalhado com correlação clínico-laboratorial-radiológica. O escritório auxilia no preparo da documentação para o convênio.
Dr. Wilson Morikawa Jr.

Dr. Wilson Morikawa Jr.

Neurocirurgião — CRM-SP 163.410 · RQE 101.438
Estágio em Neurooncologia — Universidade de Tsukuba (Japão)

Para avaliação especializada de prolactinoma — segunda opinião sobre diagnóstico, decisão entre tratamento medicamentoso e cirúrgico, ou casos refratários à Cabergolina — agende uma consulta. Teleconsulta disponível para pacientes de outras cidades. Para visão mais ampla do tema, leia também: